Slide farmacocinetica 3
 Call Kai
 Learn
 Practice Test
 Spaced Repetition
 Match
 Flashcards
 Knowt Play
1/31

There's no tags or description
Looks like no tags are added yet.
32 Terms
Equazione di Bateman
· Ct: concentrazione del farmaco al tempo t
· Ka: costante di assorbimento
· Kel: costante di eliminazione
· D: dose somministrata
· F: biodisponibilità (frazione della dose del farmaco immodificato che raggiunge circolazione sistemica)
· V: volume di distribuzione

Modello bolo endovenoso monocompartimentale: disegno ed equazione


Come si calcola K el
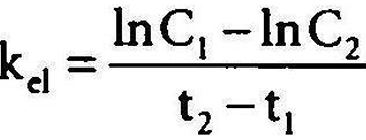
Nei modelli non compartimentali o a due compartimenti, cosa si usa al posto di K el e come si calcola

Modello bolo endovenoso bicompartimentale: disegno ed equazione

A e B: intercette su asse y nelle rette estrapolate che definiscono rispettivamente la fase di assorbimento e la fase di eliminazione in un grafico semilogaritmico. Rappresentano la concentrazione plasmatica virtuale al tempo 0 che si osserverebbe se la dose biodisponibile fosse immessa istantaneamente in quel volume di distribuzione
alpha: costante della fase di distribuzione
beta: costante della fase di eliminazione terminale

Indica cosa succede da t0 a t4 nel seguente disegno

0: distribuzione istantanea della dose (C = C0)
1: comincia anche eliminazione
2: prevale la distribuzione dal compartimento 1 a 2
3: quando cambia la pendenza della curva si raggiunge lo stato stazionario—> le concentrazioni nei compartimenti sono all’equilibrio e il farmaco si sposta bidirezionalmente
4: prevale ridistribuzione da compartimento 2 a 1 ed eliminazione
Quali sono i principali processi che contribuiscono alla diminuzione della concentrazione plasmatica del farmaco
1. Metabolismo
2. Escrezione nelle urine per filtrazione glomerulare
3. Escrezione nelle urine per secrezione tubulare
4. Uptake del fegato ed eliminazione con la bile
Quanto impiega un farmaco a diluirsi nel plasma
pochi minuti
Da cosa dipendono la velocità e l’entità della distribuzione di un farmaco nei compartimenti dell’acqua corporea diversi dal plasma:
caratteristiche chimico-fisiche del farmaco
caratteristiche delle barriere da attraversare
distribuzione regionale del flusso sanguingo
legame del farmaco con le proteine plasmatiche e tissutali
Molti di questi fattori sono gli stessi che influenzano l’assorbimento poiché il farmaco deve superare barriere analoghe.
Perché la liposolubilità è un fattore importante per la distribuzione
il farmaco può distribuirsi nel tessuto adiposo, particolarmente abbondante negli obesi (50% del peso corporeo contro normale 10-20%). Essendo un tessuto poco irrorato e che ha alta capacità per molecole lipofile, diminuirà la concentrazione plasmatica
Quali sono le principali proteine plasmatiche che legano i farmaci. Includi una breve descrizione
albumina: lega farmaci acidi e ha una concentrazione plasmatica di 3,5- 5 g/dL. La sua concentrazione può diminuire in seguito a ustioni, infiammazioni, malattie epatiche o renali, malnutrizione, sindrome nefrosica, cancro, interventi chirurgici
AGA (alfa-1-glicoproteina acida o oromucoide): lega farmaci basici. Concentrazione plasamtica = 35-100 mg/dL, ma aumenta in caso di infiammazioni acute, infarto, insufficienza renale, artrite, interventi chirurgici, stress, traumi
lipoproteine: legano farmaci lipofili sia acidi che basici. Concentrazione variabile
Cosa permette il legame con il proteine plasmatiche
solubilizzazione di farmaci lipofili altrimenti insolubili
Da cosa dipende il legame proteina-farmaco
affinità farmaco per il sito di legame
concentrazione delle proteine nel plasma
Com’è il legame tra proteine plasmatiche e farmaco
debole e non selettivo → formano un complesso facilmente dissociabile
Legge di azione di massa per il farmaco e per proteina plasmatica a cui si lega

K1 e K2 sono costanti rispettivamente di associazione e dissociazione
Indica che le quote legata e libera sono in equilibrio; la quota di farmaco legata è in funzione della concentrazione del farmaco libero
Come si calcola la % di farmaco legato alle proteine plasmatiche

Come si calcola la fraction unbound

Se la FB è alta, cosa si può sapere sulla capacità di penetrazione
niente: l’entità del legame alle proteine plasmatiche non è predittiva della distribuzione nei tessuti o del tempo di emivita
Quali sono le conseguenze del legame con proteine plasmatiche in alcuni distretti corporei ()
a livello gastrointestinale mantiene un gradiente di concentrazione tra lume gastrointestinale e plasma, promuovendo l’assorbimento di farmaci basici altrimenti sfavorito a causa della differenza di pH tra i due ambienti
solo la frazione libera viene filtrata a livello glomerulare
i farmaci liposolubili nel filtrato vengono riassorbiti più facilmente se legati
il legame può limitare il passaggio ai tessuti e attraverso barriere come ematoencefalica
può limitare biotrasformazione epatica
Quanto influenzano i cambiamenti di legame con le proteine plasmatiche dovute a malattie o interazione tra farmaci la risposta clinica del paziente
nonostante possa influenzare parametri farmacocinetici individuali, non sono influenti dal pov dell’esposizione clinica del paziente—> non è necessario un aggiustamento delle dosi
Quale concentrazione viene utilizzata nelle analisi di laboratorio:
concentrazione plasmatica totale
frazione legata
frazione libera
concentrazione plasmatica totale
Fattori che alterano la clearance (9)
Peso corporeo
Area superficie corporea
Gittata cardiaca
Interazioni tra farmaci
Quoziente di estrazione
Genetica
Funzionalità epatica
Legame alle proteine plasmatiche
Funzionalità renale
Fattori limitanti della distribuzione di un farmaco
perfusione: tipico di farmaci liposolubili e di piccole dimensioni, poco ionizzati a pH fisiologico
permeabilità (diffusibilità del farmaco): tipica di farmaci polari che devono diffondere dal plasma al liquor
Come si calcola il volume di distribuzione dopo somministrazione di dose singola per via orale, con assorbimento e eliminazione di primo ordine

· F: biodisponibilità
· D: dose
· AUC: area sotto la curva da zero ad infinito
· K: costante di eliminazione
In base al valore del volume di distribuzione indica dove si distribuisce il farmaco
3 litri: solo nel plasma
14: fase acquosa dei liquidi extracellulari
42: fase acquosa di tutto l’organismo
Cosa succede se un farmaco tende a depositarsi in un tessuto
Se il farmaco immagazzinato si trova in equilibrio con il farmaco nel plasma, al diminuire della concentrazione plasmatica viene rilasciato dai siti di deposito, permettendo un prolungamento della durata d’azione
Cosa si deve fare se il sito di deposito ha elevata capacità e sequestra rapidamente il farmaco
somministrare dosi iniziali più elevate
Dove tende ad accumularsi il tiopentale
tessuto adiposo
dove tende ad accumularsi la digossina
muscoli (anche miocardio)
Quali molecole tendono ad accumularsi nell’osso (+ esempi)
molecole con capacità chelante, come tetracicline e metalli pesanti
Perchè l’effetto di un farmaco finisce?
eliminazione
metabolizzazione
ridistribuzione
Descrivi la ridistribuzione del tiopentale
una volta iniettato il tiopentale, estremamente liposolubile, inonda in pochi secondi il cervello perchè è molto irrorato —> il paziente si addormenta
dopo pochi minuti il sangue distribuisce il farmaco anche ai tessuti meno irrorati (es muscoli e grasso). Per mantenere l’equilibrio il tiopentale esce dal cervello, rientra nel sangue e si deposita in questi tessuti
Se la concentrazione del farmaco nel cervello scende sotto soglia il paziente si sveglia, anche se il farmaco non è stato smaltito
NB: Se si inietta subito una seconda dose i serbatoi del muscolo e del t. adiposo sono già parzialmente occupati dalla prima dose, quindi una porzione più ampia della seconda dose rimarrà nel sangue e andrà a colpire nuovamente il cervello, sommandosi al residuo di prima. Questo provoca un effetto anestetico inaspettatamente intenso o prolungato (effetto cumulativo)