hormono
 Call Kai
 Learn
 Practice Test
 Spaced Repetition
 Match
 Flashcards
 Knowt Play
1/65

There's no tags or description
Looks like no tags are added yet.
66 Terms
Structure osseuse qui contient l’hypophyse
Selle turcique
Structure qui relie l’hypophyse et l’hypothalamus
Tige pituitaire
Quel noyau de l’hypothalamus est impliqué dans l’axe corticotrope
Noyau paraventriculaire
Amygdale → ny paraventriculaire → libération de CRF → activation de l’hypophyse antérieur → libération d’ACTH → activation du cortex surrénal → libération de glucocorticoïdes (cortisol)
Description de l’axe corticotrope
Amygdale → ny paraventriculaire → libération de CRF → activation de l’hypophyse antérieur → libération d’ACTH → activation du cortex surrénal → libération de glucocorticoïdes (cortisol)
Noyau de l’hypothalamus qui gère la rythmicité des comportements
Noyau supra chiasmatique
Rythme ultradien / infradien
Ultradien = variations < 24h
Infradien = variation > 24h
Circadien = variations toutes les 24h
Impact de la lumière sur la sécrétion de cortisol
Lumière → NSC libère du GABA qui inhibe le NPV → diminution de la sécrétion de cortisol
La nuit : levée d’inhibition et donc augmentation de la sécrétion de cortisol
Mélatonine sécrétée par
Glande pinéale
Cortisol sécrété par
Cortex surrénale
Impact de la lumière sur la sécrétion de mélatonine
Lumière → activation de NSC qui libère du GABA → inhibition du NPV
Le NPV active normalement la glande pinéale via le système sympathique, ici inhibition donc diminution de la sécrétion de mélatonine
La nuit = levée d’inhibition
Les 3 zones histologiques de la corticosurrénale et leur hormone
Extérieur vers l’intérieur :
Glomérulée (minéralocorticoïdes, aldostérone) - fasciculée (glucocorticoïdes, cortisol) - réticulée (androgènes surrénaliens, DHEA et androstène dione)
La production d’ACTH est pulsatile ou continue
Pulsatile : pics intermittents qui suit le rythme circadien (pic max au réveil) / amplification en cas de stress
POMC =
Précurseur de l’ACTH, produit par l’antéhypophyse et clivé en ACTH
R de l’ACTH dans la corticosurrénale =
MCR2
Transporteur qui fait rentrer le cholestérol dans la mitochondrie =
StAR, activé par MCR2-ACTH
Coenzyme et action réalisée par les CYP
CYP = hydroxylases, coenzyme = NADPH
Coenzyme et action réalisée par les HSD
Oxydation, coenzymes NADP+ ou NAD+
Première étape de la synthèse des stéroïdes corticosurrénaliens
Cholestérol → prégnélonone par CYP450scc (coenzymes O2 et NADPH)
hydroxylase
Desmolase = clive C—C

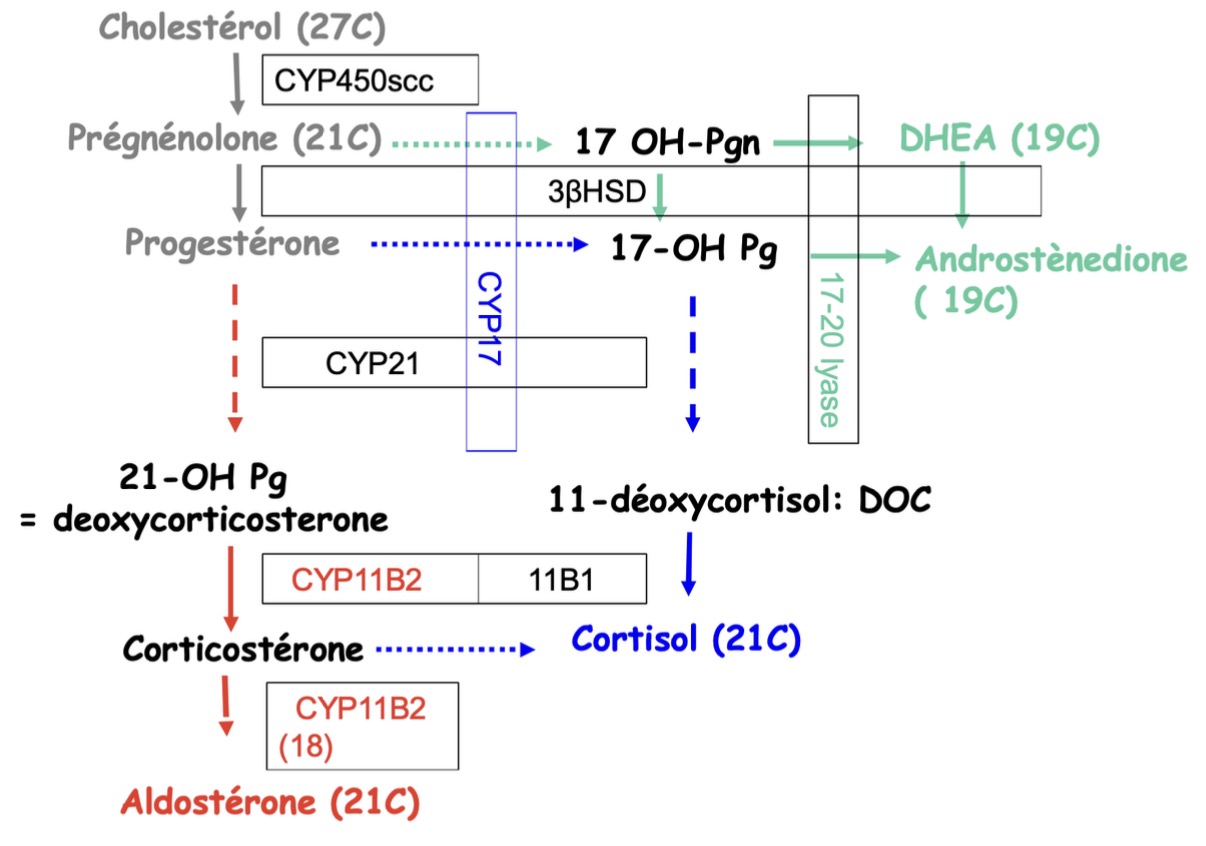
L’aldostérone synthase est activée / inhibée par le SRA
Activée: aldostérone synthase = CYP11B2 = CYP18, (corticostérone → aldostérone)
Effets de l’aldostérone
réabsorption Na+ (suivi de l’eau) → augmentation volémie, natrémie, tension artérielle
Excrétion K+, H+ → hypokaliémie et alcalose
L’aldostérone se fixe sur son récepteur (MR, minéralocorticoïde récepteur) et active la transcription / traduction des canaux et pompes :
les canaux permettent l’excrétion des K+, H+ dans les urines / la réabsorption de Na+ dans la cellule du TCP (canal collecteur)
Les pompes Na/K/ATPase permettent le passage de Na+ de la cellule vers le sang et de K+ du sang vers la cellule

Le domaine de fixation du ligand du récepteur aux minéralocorticoïdes est spécifique
FAUX : possibilité de fixer les glucocorticoïdes aussi : une accumulation de cortisol peut mimer un hyperaldostéronéisme → HTA et rétention hydrosodée
Description du SRAA
Si
Augmentation kaliémie
Diminution natrémie
Diminution volémie
Hypotension
Action des beta mimétique
Le rein produit de la rénine → la rénine transforme l’angiotensinogène en angiotensine I → l’angiotensine I est transformée en angiotensine II et III par l’enzyme de conversion
angiotensine II et III = activateurs de la production d’aldostérone
ANP = activateur / inhibiteur de la synthèse d’aldostérone
Inhibiteur : ANP (= atrial natriuretic peptide) sécrété par le coeur en cas d’hypertension ou hypervolémie pour freiner la synthèse d’aldostérone
Effets et causes d’un hyperaldostéronéisme
Effets : HTA, hypokaliémie, alcalose métabolique
Causés : pb surrénales, hyperactivation du SRA, diminution de l’ANP

Effets et causes d’un hypoaldostéronéisme
Effets : hyponatrémie, hyperkaliémie, acidose métabolique, déshydratation, hypotension → syndrome de perte de sels : GRAVE
Causés : AI, infectieux, vasculaire, génétique héréditaire = hyperplasie congénitale surrénales

Les causes d’une dérégulation de la synthèse d’aldostérone sont plutôt périphériques ou centrales
Plutôt périphérique car l’ACTH est un faible régulateur, régu ++ par SRA
Action de la métopirone
Inhibiteur de CYP11B1 (11-DOC → cortisol)
→ diminution cortisol et augmentation DOC
→ augmentation CRH et ACTH car levée du rétrocontrôle négatif exercé par le cortisol

Effet d’une insuffisance hépatocellulaire sur le taux de cortisol
diminution du cortisol total
Insuffisance hépatocellulaire = baisse de la prod de CBG (prot qui lie le cortisol) = baisse du cortisol total
Oestrogènes et hormones thyroïdiennes : augmentation prod CBG = augmentation cortisol total
Régulation principal du cortisol
11B-HSD : cortisone == cortisol actif
11B-HSD 1 : cortisone inactive → cortisol actif (foie, tissu adipeux, muscle, augmente fraction libre)
11B-HSD 2 : cortisol actif → cortisone inactive (rein, colon, placenta, diminue la fraction libre afin de limiter les effets OFF target sur les R minéralocorticoïdes)
Effets d’une inhibition de 11B-HSD 2
11B-HSD 2 : cortisol actif → cortisone inactive = accumulation de cortisol qui active les MR → hyperaldostéronéisme mimé avec HTA et rétention hydrosodée
Syndrome de Cushing =
Hypercorticisme (cause endogène / exogène → périphérique / centrale)
Biosynthèse gonadostéroïdes masculins
DHEA → androstène dione → testostérone
3B-HSD
17B-HSD
Métabolisation de la testostérone
Testostérone → DHT (dihydrotestostérone) par la 5a-réductase

DHT = métabolite actif / inactif
DHT = métabolite actif de la testostérone : affinité aux récepteurs androgènes +++
Déficit en 5a-réductase : baisse de DHT = pseudo hermaphrodisme
Synthèse gonadostéroïdes féminins

Hyperplasie congénitale des surrénales =
Déficit en CYP21 = bloc 21-hydroxylase
diminution prod minéralocorticoïdes : perte de sels = risque vital
Diminution prod glucocorticoïdes : hypoglycémie à jeun
Augmentation prod progestérone, dérivés 17-OH, androgènes
→ les androgènes sont transformés en gonadostéroïdes +++ = virilisation

Biosynthèse catécholamines générale
Stress :
Neurone pré gglnR → libération Ach → fixation Ach sur R muscariniques des cellules chromaffines → synthèse des catécholamines par les cellules chromaffines
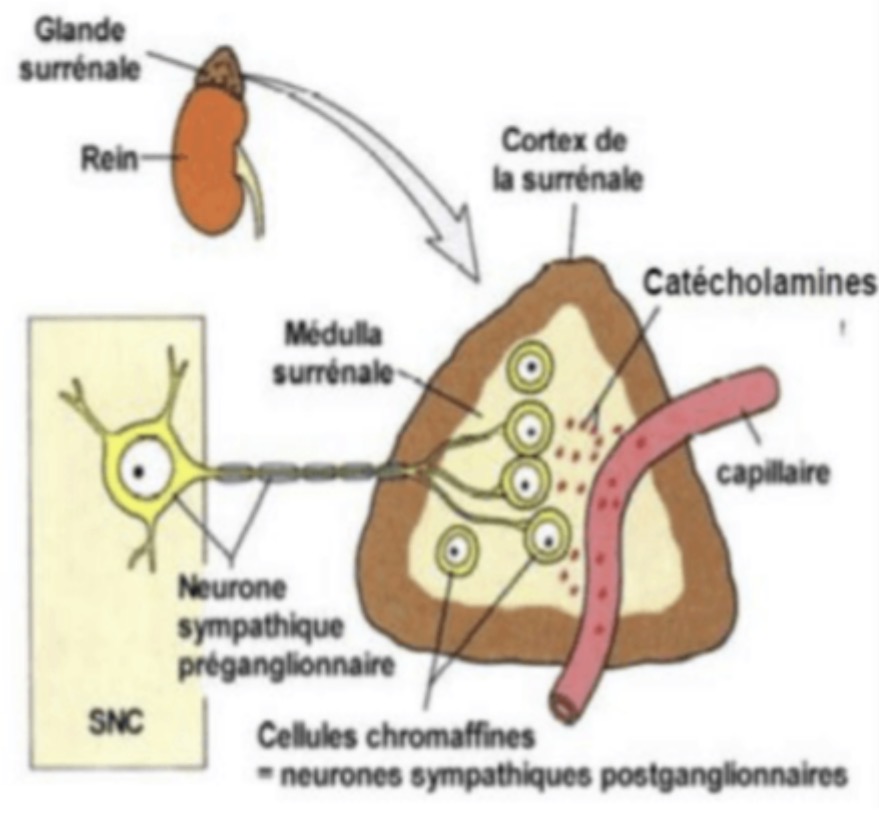
Quelle catécholamines est spécifique de la médullosurrénale
Adrénaline (80% prod médullosurrénale)
NA et dopamine peuvent être synthétisées par SNC


La noradrénaline et l’adrénaline exercent un rétrocontrôle négatif sur
Tyrosine hydroxylase (tyrosine → DOPA)

Déficit en phénylalanine hydroxylase =
Phénylcétonurie, accumulation de phénylalanine toxique pour le système nerveux
Catabolisme des catécholamines
Dopamine : MAO puis COMT → HVA
A/NA : COMT puis MAO → VMA
HVA et VMA = acides : concentrations urinaires = reflet de la prod de catécholamines
Diabète défini par quel taux de glycémie
> 1,26 g/L a jeun
> 2 g/L au tps 120 d’une HGPO à 75g de glucose
Signes cliniques d’un diabète de type 1
Amaigrissement et hyperglycémie
Pourquoi l’obésité peut mener à un diabète de type 2
L’excès de tissu adipeux libères des AG libres et des adipokines qui apportent de l’énergie au foie pour la NGG et au muscle et induisent une insulino-résistance (et une augmentation de la glycémie); l’insulino-résistance peut aboutir à une baisse de sécrétion de l’insuline et donc un DT2
Seuil d’hyperglycémie et conséquences sur le rein
> 1,80 g/L → glycosurie + polyurie (amaigrissement + risque de déshydratation)
Seuil rénal de glucose = saturation de la réabsorption rénale de glucose
Le syndrome hyperglycémique donne une polyurie osmotique et une polydipsie
VRAI : > 1,80 g/L = seuil rénal de glucose, passage dans les urines avec des molécules d’eau = polyurie osmotique
Polydipsie = grande soif compensatrice, sinon risque de déshydratation
Les 3 effets physiologiques de l’insuline
anti-hyperglycémiant (hypoglycémiant) : stockage glucose sous forme de glycogène
Anabolisant : synthèse protéique
Anti-lipolytique : prise de poids
Une carence en insuline est responsable d’une polyurie
FAUX : la polyurie est due à l’hyperglycémie (> 1,80 g/L)
La carence en insuline est responsable d’une acidocétose
VRAI : la carence en insuline induit une lipolyse → libération d’AG → fabrication de corps cétoniques incontrôlée, qui aboutit à une acidocétose
cétose = troubles digestifs
Acidose = vomissements, polypnée
L’acidocétose est une complication mortelle du DT1 si non traitée
VRAI
Les complications macroangiopathiques sont spécifiques du diabète
FAUX : microangiopathiques = spécifiques du diabète (rétinopathie, néphropathie, neuropathie)
Macroangiopathie : coronaropathie, artérites des MI, AVC
→ en cas d’hyperglycémie chronique
Lors d’un DT2 les signes cliniques s’observent des glycémie > 1,26 g/L
FAUX :
> 1,26 g/L = 1ers micro-anévrismes possibles
> 1,80 g/L = apparition des signes cliniques = insidiosité du diabète
Risques de l’accumulation du glucose dans les cellules
exposition à un stress oxydatif (ox ++ du pyruvate)
L’oxydation du pyruvate induit la formation de dérivés réactifs de l’oxygène : inhibition de la 3PGADH → accumulation de glucose, glc-6-P, fr-6-P, trioses phosphates
Ces derniers entrent dans des voies accessoires toxiques
Exemple de produit de la glycation avancée dans le cas d’une accumulation de glucose dans la cellule (hyperglycémie)
HbA1C =33,8 °F Hb glyquée : reflète la glycémie moyenne des 3 derniers mois
+1 % HbA1C = +0,25 g/L glycémie moyenne
Surveillance des complications microvasculaires
Définition du diabète insipide
Défaut de sécrétion (central) ou d’action (néphrogénique) de l’ADH
L’ADH agit sur le tube contourné proximal
FAUX : sur le tube collecteur, elle induit la réabsorption d’eau
Comment se caractérise un diabète insipide
Syndrome polyurodipsique intense = polyurie primaire (non motivée par metabo) + polydipsie secondaire (motivée par metabo)
Urines diluées = hypotoniques (perte d’eau pure), polydipsie compensatrice sinon augmentation de la natrémie
Diabète insipide vrai et potomanie donne une hyper/hyponatrémie ?
diabète insipide vrai : hypernatrémie (perte d’eau pure)
Potomanie : hyponatrémie (excès d’eau ingéré dilue le plasma)
ADH synthétisée et stockée ou
synthétisée dans le noyau supra optique et le noyau paraventriculaire de l’hypothalamus
Stockée dans la post-hypophyse
Diagnostic de première intention du diabète insipide
IRM :
lésion supra-sellaire ou tige pituitaire
Disparition post-hypophyse (physiologiquement en hypersignal T1)
Un hyperaldostéronéisme primaire (HAP) s’observe en cas de rapport aldostérone / rénine augmenté et de concentration plasmatique d’aldostérone augmentée
VRAI : HAP = augmentation de la sécrétion autonome par la corticosurrénale, recherché en cas d’hypokaliémie
Hyperaldostéronéisme primaire (HAP) unilatérale vs bilatéral
unilatéral = adénome de Conn
Bilatéral = hyperplasie
Phéochromocytome =
Paragangliome intra-surrénalien
Triade de Ménard en cas de phéochromocytome
céphalées pulsatiles
Sueurs abondantes
Palpitations cardiaques