Kataliza heterogeniczna
 Call Kai
 Learn
 Practice Test
 Spaced Repetition
 Match
 Flashcards
 Knowt Play
1/27

There's no tags or description
Looks like no tags are added yet.
Name | Mastery | Learn | Test | Matching | Spaced | Call with Kai | Chat |
|---|
No analytics yet
Send a link to your students to track their progress
28 Terms
ADSORPCJA
proces, w którym cząsteczki (adsorbat) gromadzą się na powierzchni ciała stałego lub cieczy (adsorbent). Wyróżniamy dwa podstawowe rodzaje adsorpcji: fizyczną (fizysorpcję) i chemiczną (chemisorpcję).
ADSORPCJA FIZYCZNA (FIZYSORPCJA)
słabe, odwracalne wiązanie cząsteczek z powierzchnią, wynikające głównie z oddziaływań van der Waalsa.
ADSORPCJA CHEMICZNA (CHEMISPORPCJA)
to trwałe związanie cząsteczek z powierzchnią poprzez tworzenie wiązań chemicznych (kowalencyjnych lub jonowych) między adsorbatem a atomami adsorbentu.
CENTRA AKTYWNE
można rozpatrywać jako grupy atomów najsłabiej związane z powierzchnią i znajdujące się w najkorzystniejszych warunkach do tworzenia wiązań i wymiany elektronów lub protonów wskutek występowania nienasyconych wiązań walencyjnych w tych atomach
KOMPLEKS AKTYWNY
nietrwały układ powstający na powierzchni katalizatora między reagentami a aktywnymi miejscami katalitycznymi. Stanowi on etap pośredni w reakcji katalizowanej
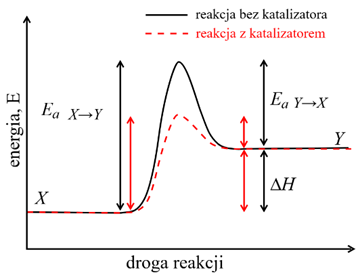
ENERGIA AKTYWACJI
minimalna energia, jaką muszą posiadać reagujące cząsteczki, by utworzyć kompleks aktywny i przejść do stanu reakcji.
Katalizator obniża energię aktywacji (Ea), tworząc alternatywną drogę reakcji o mniejszym zapotrzebowaniu energetycznym.
POWIERZCHNIA WŁAŚCIWA
całkowita powierzchnia aktywna dostępna dla reagentów, przypadająca na jednostkę masy lub objętości katalizatora (m²/g).
Im większa powierzchnia właściwa, tym więcej centrów aktywnych i wyższa aktywność katalizatora.
Katalizatory są często porowate, aby zwiększyć powierzchnię kontaktu między reagentami a katalizatorem.
SELEKTYWNOŚĆ
określa, w jakim stopniu katalizator sprzyja powstawaniu określonego produktu (Pi) spośród wielu możliwych produktów reakcji.
Formalnie wyraża się ją równaniem:
Schemat reakcji ogólnej: , gdzie: X – substrat, P₁, P₂, P₃, ..., Pi – różne możliwe produkty reakcji.
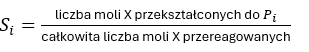
FOTOKATALIZA
zmiana szybkości reakcji chemicznej lub jej inicjacji w wyniku działania promieniowania UV, promieniowania widzialnego lub podczerwieni, w obecności substancji (fotokatalizatora), która absorbuje światło i jest zaangażowana w przemiany chemiczne reagentów. W procesie wykorzystywane są najczęściej tlenki metali z grupy półprzewodników typu, takie jak tlenek cynku (ZnO), tlenek wolframu(VI) (WO3), tlenek tytanu(IV) (TiO2), jak również siarczki (CdS, ZnS), a także związki węgla lub związki metaloorganiczne.
MECHANIZM MARS’A - VAN KREVELENA
mechanizm reakcji utleniania katalitycznego na tlenkach metali.
W skrócie:
substrat organiczny reaguje z tlenem sieciowym katalizatora (a nie bezpośrednio z O₂ z gazu),
katalizator ulega redukcji (oddaje tlen),
następnie jest ponownie utleniany przez tlen cząsteczkowy z fazy gazowej.
Schematycznie:
Substrat + O(katalizatora) → produkt utlenienia
Zredukowany katalizator + O₂ → regeneracja katalizatora
Typowy np. dla utleniania alkenów na tlenkach V, Mo, Fe.
DEZAKTYWACJA KATALIZATORA
utrata selektywności i aktywności w czasie przebiegu reakcji
Stopień dezaktywacji (a): (po regeneracji aktywność nie przyjmuje wartości A0)
Mechanizmy:
1) Zatrucie katalizatora: Zatrucie polega na trwałym lub częściowo odwracalnym związaniu się cząsteczek (tzw. trucizn) z aktywnymi miejscami katalizatora, co blokuje ich działanie.
Przykłady trucizn: H₂S, tiofen, PH₃, AsH₃ oraz jony zawierające więcej niż 3 elektrony walencyjneTrucizny mogą tworzyć trwałe wiązania z powierzchnią katalizatora, co prowadzi do jego dezaktywacji.
2) Spiekanie katalizatora: Polega na łączeniu się cząstek fazy aktywnej, co prowadzi do zmniejszenia powierzchni aktywnej i liczby dostępnych centrów katalitycznych. Przykład: spiekanie żelaza w katalizatorze syntezy amoniaku. Promotory takie jak Ca i Al (np. w katalizatorze Fe) ograniczają ten efekt, stabilizując strukturę katalizatora.
Promotory to dodatki, które: ∙ zwiększają rozproszenie fazy aktywnej, ∙ stabilizują strukturę (np. przeciwdziałają spiekaniu), ∙ modyfikują właściwości elektronowe centrów aktywnych, ∙ wspomagają adsorpcję i desorpcję reagentów. Przykład: promotory katalizatora Fe w syntezie amoniaku: K₂O/Al₂O₃/CaO
WAKANSJA TLENOWA
defekt sieci krystalicznej tlenku metalu, polegający na braku atomu tlenu w jego regularnym położeniu.
Bardzo krótko:
powstaje po oddaniu tlenu sieciowego (np. w mechanizmie Marsa–van Krevelena),
zwiększa reaktywność katalizatora,
umożliwia adsorpcję i aktywację O₂, co prowadzi do regeneracji katalizatora
METODY WYZNACZANIA IZOTERM ADSORPCJI
Izoterma adsorpcji – wykres zależności ciśnienia od ilości zaadsorbowanego adsorbatu na adsorbencie przy określonej temperaturze
Stopień pokrycia powierzchni θ (względne pokrycie powierzchni) – liczba niemianowana z przedziału od 0 do 1, pojęcie to opisuje wielkość adsorpcji na granicy fazowej.
theta=a/am
θ – stopień pokrycia powierzchni
a – ilość moli adsorbatu zaadsorbowanego pod równowagowym ciśnieniem p
am – pojemność monowarstwy
Metoda wagowa (grawimetryczna) McBaina-Bakra – metoda wagowa w której w termostatowanym aparacie, zmiany wagi próbki szacuje się z pomiarów wydłużenia sprężyny kwarcowej i pomiarze ciśnienia adsorptywu. Wydłużenie sprężyny zależy od ilości zaadsorbowanej substancji na próbce.
a=x/m
x – bezpośredni pomiar ilości adsorbatu z dokładnością do 1 ng [g]
m – ilość adsorbentu
Metoda kolorymetryczna – polega na umieszczeniu adsorbentu w barwnym wzorcowym roztworze. Adsorbent absorbuje substancję barwną. Izotermę jesteśmy w stanie wyznaczyć na podstawie pomiaru absorbancji roztworu (np. UV-VIS-em), która jest zależna od stężenia w roztworze.
POWIERZCHNIA WŁAŚCWA, METODY WYZNACZANIA POWIERZCHNI WŁAŚCIWEJ
Jest to parametr określający wielkość powierzchni adsorbentu w przeliczeniu na ilość. np. m2/g.
S=aNomega
S – powierzchnia właściwa adsorbentu
omega– powierzchnia zajmowana przez jedną cząstkę
am – pojemność monowarstwy
N – liczba Avogadro
Aby powierzchnia właściwa adsorbentu była większa, w katalizie stosuje się porowate nośniki. Zwiększamy tym sposobem powierzchnię fazy aktywnej.
Parametr ten w katalizatorach jest głównie zależny od materiału z jakiego jest zrobiony nośnik. Możemy wyróżnić:
Materiały nieporowate – niewielka powierzchnia właściwa zazwyczaj od 0,1 do 1 m2/g
Materiały porowate – ciała stałe o powierzchniach właściwych od setek do 1000 m2/g
Metody wyznaczania powierzchni właściwej – metody wyznaczania powierzchni właściwej głównie różnią się modelem matematycznym, jakim jest opisana izoterma adsorpcji. To jakiego równania izotermy się używa, zależy od dopasowania do badanych substancji.
Metoda BET – Jedna z najpopularniejszych i powszechnie stosowanych metod wyznaczania powierzchni właściwej adsorbentów. Metoda BET opiera się na adsorpcji cząsteczek inertnego gazu na powierzchni adsorbentu. Gazem tym jest najczęściej azot w temperaturze wrzenia ok. 77K, czasem się używa argonu, czy dwutlenku węgla. Następnie na podstawie ilości zaadsorbowanego i desorbowanego cząsteczek jesteśmy w stanie obliczyć powierzchnię właściwą wykorzystując teorię BET.
Metoda Langmuira – polega na adsorpcji jednowarstwowej warstwy cząsteczek na powierzchni adsorbentu. Na podstawie ilości adsorbatu zaadsorbowanego na jednostkę powierzchni i ciśnienia cząsteczek w fazie gazowej, oblicza się powierzchnię właściwą adsorbentu.
METODY FORMOWANIA NOŚNIKÓW W KATALIZIE HETEROGENICZNEJ
Nośniki występują w formie sypkiej lub monolitycznej. Są produkowane w postaci proszków, a następnie przekształcane w różne formy, których kształt, wielkość i wytrzymałość mechaniczna zależy od procesu produkcji i zastosowania.
Sposoby formowania nośników sypkich:
Tabletkarka – najprostsza z metod otrzymania katalizatora sypkiego w formie tabletek
Wytłaczanie – po wysuszeniu i kalcynacji wytłoczki są kruszone do odpowiedniej wielkości – nadawanie określonej średnicy ziaren
Formowanie polimerów porowatych – nośników:
1) Polimeryzacja suspensyjna - wytwarzanie nanocząsteczek usieciowanego polimeru (np. usieciowanego polistyrenu). Do procesu polimeryzacji dodaje się czynniki sieciujące takie jak np. kwas borowy, skrobia, pektyna, diwinylobenzen, czy porofory, czyli środki porujące takie jak: chlorek sodu, węglany, azotyny, cytrynian sodu etc. Zaletą polimerów jako nośników jest możliwość kontroli:
- Struktury nośnika tj. wielkości i sztywności cząstek czy grup kotwiczących katalizator
- Rozpuszczalności w środowisku reakcji
- Odporności chemicznej i termicznej
- Pojemności katalitycznej nośników, aktywności czy selektywności
Porofory – środki porujące, spieniające. Są dobrane do tworzywa w taki sposób, żeby temperatura rozkładu poroforu była większa od temperatury topnienia tworzywa, ale niższa od temperatury wytłaczania tworzywa.
Fizyczne porofory – Węglowodory (np. pentan), woda, azot, dwutlenek węgla
Chemiczne porofory – azotyny, wodorowęglan sodu, mieszaniny kwasów organicznych i węglowodorów.
Środki porujące są również wykorzystywane w procesie spieniania tworzyw sztucznych – proces ten polega na rozprężeniu gazu wewnątrz uplastycznionego lub ciekłego tworzywa, które zostaje następnie zestalone.
Spiekanie może zachodzić na kilka sposobów:
- Mechaniczne lub pneumatyczne mieszanie polimeru z gazem
- Wprowadzenia gazu spieniającego do tworzywa przed jego ostatecznym uformowaniem
- Wydzielenia się gazów w tworzywie stanowiących produkt reakcji komponentów użytych do jego wytwarzania lub będących produktem termicznego rozkładu poroforów wprowadzonych uprzednio do tworzywa.
2) Nadanie właściwości katalitycznych polimerowi poprzez wprowadzenie grup funkcyjnych zdolnych do tworzenia wiązań koordynacyjnych z metalami przejściowymi np. poprzez sulfonowanie
3) Nanoszenie fazy aktywnej (np. Pd) na nanocząstki polimeru modyfikowanego polielektrolitami, czy stapianie granulek polimeru z katalizatorem.
Impregnacja – najprostsza i najczęściej stosowana metoda osadzania składników aktywnych na nośnik. Ze względu na małe straty fazy aktywnej metodę tę często stosuje się do nanoszenia drogich metali (Pt, Pd, Re)
1. Nośnik jest suszony w celu usunięcia wilgoci z porów
2. Wprowadzany jest roztwór soli w ilości wystarczającej do wypełnienia porów i zwilżenia zewnętrznej powierzchni cząstek nośnika (zapewniającej całkowite wchłonięcie fazy aktywnej) obliczone na podstawie pomiarów chłonności nośnika
Impregnacja mokra – nanoszenie składników aktywnych polega na wypełnieniu porów wysuszonego porowatego nośnika roztworem soli o objętości nadmiarowej.
Rozkład składników aktywnych zależy od oddziaływania metali z powierzchnią nośnika – im to oddziaływanie jest większe tym bardziej nierównomierny rozkład składnika aktywnego na powierzchni nośnika.
Na szybkość osadzania się soli metali i skuteczność impregnacji w porach nośnika wpływ ma:
- -Współczynnik dyfuzji
- -Stężenie roztworu soli
- -Lepkość roztworu impregnującego
- -Rozmiar ziaren nośnika
- -Porowatość nośnika
- -Stosunek objętości roztworu do porowatości nośnika
Do innych metod nanoszenia fazy aktywnej zaliczamy:
- Współstrącanie
- Wymiana jonowa (przy modyfikacji zeolitów)
- Rozdrabnianie sproszkowanego nośnika z roztworem soli metali aktywnych a następnie formowanie wytłoczek
- Naparowywanie lub nasublimowywanie nośnika halogenkami metali aktywnych
- Zaszczepianie (grafting) prekursora fazy aktywnej polegający na reakcji chemicznej prekursora z grupami powierzchownymi nośnika
Formowanie nośnika polimerowego na matrycy z silikażelu:
1. Na powierzchni matrycy z silikażelu zachodzi polimeryzacja w wyniku której powstaje kompozyt polimerowo-silikonowy.
2. Następnie kompozyt poddaje się ługowaniu w wyniku którego powstaje mezoporowaty polimer
3. Funkcjonalizacja polimeru poprzez np. sulfonowanie i naniesienie warstwy aktywnej
PREKURSORY MATERIAŁÓW WĘGLOWYCH – OTRZYMYWANIE I MODYFIKACJA POROWATOŚCI I AKTYWNOŚCI KATALITYCZNEJ
Węgiel aktywny – materiał węglowy o silnie rozwiniętej powierzchni właściwej (do 3000 m2/g) i porowatości (mikroporowatości, po aktywacji mezoporowatości), zdolny do adsorpcji związków chemicznych z gazów i cieczy.
Zastosowanie węgli aktywnych:
- Katalizatory i nośniki katalizatorów
- Adsorpcyjne oczyszczanie powietrza, wody i ścieków
- Oczyszczanie gazów odlotowych (np. SO2 i NOx)
- Magazynowanie energii – ciśnieniowa adsorpcja metanu i wodoru lub akumulowanie energii elektrycznej w kondensatorach podwójnej warstwy elektrycznej
- Przemysł spożywczy i farmacja (np. węgiel aktywny tabletkowany na problemy żołądkowe, lub wybielająca pasta do zębów)
Prekursory węgli aktywnych:
- Węgiel kamienny
- Węgiel brunatny
- Antracyt
- Torf
- Materiały pochodzenia drzewnego
- Pestki i łupiny niektórych owoców (biomasa)
- Polimery naturalne i syntetyczne np żywice fenolowo formaldehydowe
Wytwarzanie węgli aktywnych:
Piroliza materiałów węglowych (od 1100K). Porowatość otrzymanego materiału zależy od kontroli temperatury oraz pochodzenia użytego materiału w pirolizie. Im wyższa temperatura podczas procesu pirolizy tym porowatość materiału się zmniejsza, lecz wzrasta przewodnictwo elektryczne, co może być wykorzystane np. w elektrosensoryce.
Otrzymane w procesie pirolizy produkty możemy podzielić na:
- Sadza – materiał wysokoporowaty
- Sadza grafitowana – materiał porowany i przewodzący
Polimery jako prekursory materiałów węglowych do adsorpcji/katalizy/ elektroseneoryki:
Piroliza tworzyw sztucznych, a następnie katalityczne uwodornienie – tworzenie nanorurek i wodoru.
Ogrzewanie w temp 3000C pod zmniejszonym p w ATM gazu obojętnego: poliamidy, poliakrylonitryl, fenoplasty
W wyniku hydrolizy polimerów możemy otrzymać różne produkty w zależności od rodzaju użytego polimeru, czy kontroli temperatury procesu:
- Materiały porowate lub grafityzujące
- Grafit
- Węgiel szklisty
- Nośniki węglowe z np. fazą metaliczną (z polimerów hybrydowych organiczno-nieorganicznych)
Aktywacja węgla aktywnego
Prekursor węgla aktywnego może być aktywowany fizycznie lub chemicznie. Najczęściej jest stosowana w przemyśle aktywacja fizyczna.
Aktywacja fizyczna – proces ten polega na karbonizacji surowca organicznego, a następnie aktywacji poprzez częściowe zgazowanie materiału węglowego czynnikiem gazowym.
- Karbonizacja prowadzi się w temperaturze 500-800 0C w atmosferze gazu obojętnego (N2/Ar). Powstały w tym procesie karbonizat posiada już porowatą strukturę, lecz jest ona niewystarczająca dla jakiegokolwiek praktycznego zastosowania. Dlatego też po procesie karbonizacji, karbonizat poddaje się aktywacji.
- Aktywacja „rozwija” powierzchnię porów poprzez selektywne zgazowanie H2O lub CO2 lub ich mieszaniną w temperaturze 800-1000 stopni. W procesie aktywacji wyższy stopień aktywacji jest uzyskiwany dla mniejszych ziaren.
Bezpośrednia aktywacja – prekursor węgla aktywnego poddaje się od razu aktywacji poprzez selektywne zgazowanie parą wodną lub/i dwutlenkiem węgla w temperaturze 800-1000 stopni.
Aktywacja chemiczna – stosowany na mniejszą skalę proces w którym prekursor miesza się z odpowiednim reagentem chemicznym np. NaOH, KOH. (W podwyższonej temperaturze zachodzi reakcja chemiczna powodująca powstawanie porów:
)
Modyfikacja węgli aktywnych:
Właściwości fizykochemiczne zależą głównie od rodzaju prekursora zastosowanego do produkcji oraz od metody aktywacji.
- Chemiczne: tworzenie na powierzchni węgla różnych gr funkcyjnych
- Fizyczne: działanie czynnikiem temperaturowym na tlenki kwasowo – zasadowe, obecne na powierzchni węgla
Heteroatomy: Oprócz tego znaczny wpływ na właściwości fizykochemiczne węgli aktywnych jest obecność heteroatomów w strukturze. Główne atomy które mają wpływ to: tlen, siarka, fosfor czy azot.
Halogenowce: Powierzchnię węgli aktywnych można również modyfikować poprzez wprowadzenie na powierzchnię atomów halogenowców, dzięki czemu uzyskany materiał ma kwasowy charakter powierzchni.
Związki azotu: Prekursory węglowe zazwyczaj charakteryzują się niską zawartością azotu. Poprzez poddanie prekursora lub gotowego węgla aktywnego związkami zawierającymi azot jesteśmy w stanie uzyskać materiał o zmodyfikowanych właściwościach fizykochemicznych.
Impregnacja nośnika węglowego prekursorem fazy aktywnej:
- Mieszanie węgla aktywnego i roztworu prekursora katalizatora (np. PtCl6-)
- Filtracja lub wyparowanie roztworu
- Redukcja prekursora katalizatora (np. H2 w temperaturze 300 stopni)
Powierzchnia nośnika węglowego może być również pokryta innymi związkami takimi jak: oleje, woski, związki wielkocząsteczkowe, związki które dodają różnego rodzaju ligandy, inne czyste zdyspergowane metale lub ich tlenki. Proces ten ma na celu utworzenie centrów aktywnych zdolnych do katalizowania reakcji chemicznych.
Modyfikacja masy: Dogęszczanie porowanych węgli za pomocą np. żywic poliestrowych, pak węglowych i naftowych
OTRZYMYWANIE I ZASOSOWANIE MEZOPOROWATYCH WĘGLI (KATALIZA, ELEKTROKATALIZA)
Mezoporowate węgle (OMC) – są to materiały węglowe o dużej powierzchni właściwej i objętości porów oraz unikalnych właściwościach fizykochemicznych i dobrych właściwościach adsorpcyjnych. Dzięki temu mają szerokie zastosowanie w adsorpcji, katalizie, separacji, przechowywaniu gazów, elektrochemii czy oczyszczaniu gazów przemysłowych i odzyskiwania rozpuszczalników.
Budowa:
- Tworzą one uporządkowaną heksagonalną jednorodną lub lamelarną sieć
- Mają dużą objętość porów, przekraczającą 1cm3/g
- Powierzchnia właściwa: 1500 m2/g i więcej
Otrzymywanie:
Templating (Pluronic) – wykorzystanie kopolimeru jako matrycy
Otrzymywanie nośnika węglowego metodą miękkiego odwzorowania
1) Utworzenie samouporządkowanej struktury z micel kopolimeru blokowego które są termicznie nietrwałe
2) Utworzenie nanokompozytu termoutwardzalnego polimerowo-polimerowego blokowego (prekursor + kopolimer = samouporzadkowanie)
3) Karbonizacja w wysokiej temperaturze w strumieniu inertnego gazu (N2, 9000C) co powoduje powstanie utworzenie mezostrukturalnej formy i usunięcie matrycy
Templating (SiO2) – wykorzystanie krzemionki jako matryc
Otrzymywanie nośnika węglowego metodą twardego odwzorowania:
1) Otrzymanie uporządkowanej mezoporowatej krzemionki:
2) Przygotowanie nanokompozytu krzemionki i prekursora węglowego przez impregnacje
3) Karbonizacja (9000C, w atmosferze gazu inertnego)
4) Usunięcie krzemionki (HF lub NaOH)
Otrzymywanie nośnika węglowego ze sferycznymi mezoporami metodą koloidalnego odwzorowania:
1) Dodanie koloidalnej krzemionki do paku mezofazowego
2) Rozpuszczenie cząstek paku w roztworze wodno-alkoholowym - wniknięcie krzemionki do wnętrza paku
3) Ogrzewanie, odwzorowanie i karbonizacja – utworzenie kompozytu węglowo-krzemionkowego
4) Rozpuszczenie krzemionki (HF, NaOH) – utworzenie węgla z jednorodnymi porami
Otrzymywanie nośnika węglowego w formie monolitu:
1) Przygotowanie monolitu krzemionkowego poprzez wysuszenie i wyprasowanie krzemionki
2) Impregnacja monolitu mieszaniną fenolu i paraformaldehydu – nanoszenie prekursorów węglowych
3) Karbonizacja (1000 stopni, atmosfera N2)
4) Rozpuszczanie krzemionki (HF lub NaOH) – otrzymanie mezoporowatego węgla
5) Aktywacja mikro-mezoporowatego węgla chemiczna
Zastosowanie:
- Adsorpcja – mezoporowate węgle mają dużą powierzchnię właściwą i dobrze rozwiniętą strukturę porowatą
- Kataliza – jako nośniki katalizatorów o dużej powierzchni aktywnej w katalizie heterogenicznej takich reakcji jak hydroliza, utlenianie czy redukcja
- Separacja i przechowywanie gazów
- Elektrochemia – materiały elektrodowe (elektrosynteza, elektroliza wody, synteza amoniaku)
- Magazynowanie energii– elektrody w superkondensatorach
- Oczyszczanie gazów
- Odzyskiwanie rozpuszczalników
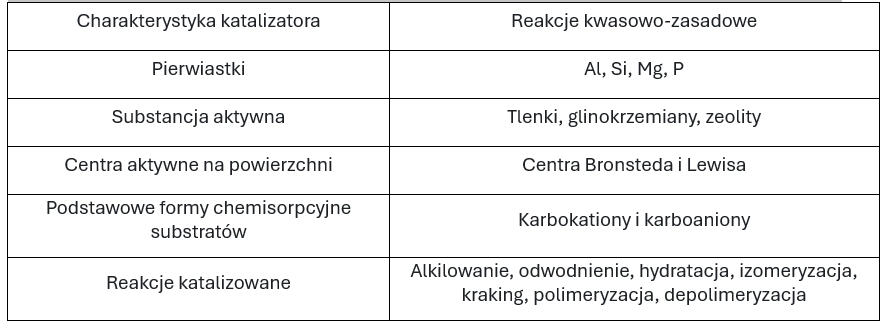
REAKCJA KATALIZOWANA NA CENTRACH KWASOWO-ZASADOWYCH
Centra kwasowo-zasadowe – centra które powodują powstanie substratów przejściowych w postaci karbokationów i karboanionów. Typowe pierwiastki z których składają się katalizatory to: Al, Si, Mg, P. Substancja aktywna jest w formie tlenków, glinokrzemianów lub zeolitów (tlenki metali/izolatory)
Katalizatory kwaśne:
- Tlenki: Al2O3, SiO2, MgO, TaO2, ZrO2
- Tlenki mieszane: glinokrzemiany np. zeolity (kationity)
- Kwasy: H2SO4, H3PO4
- Chlorki metali: AlCl3
Stałe kwasy:
- Gliniany krzemianowe (zeolity, tlenek glinu)
- Siarczanowany tlenek cyrkonu
- Tlenki metali przejściowych o charakterze kwaśnym (Ti, Zr, Nb)
- Sulfonowany PS
- Stały kwas fosforowy
Katalizatory zasadowe:
- Wodorotlenki metali alkaicznych i ziem alkaicznych: NaOH, anionity,
- Sole metali alkalicznych: Węglany, krzemiany, węgliki
Przykładowe reakcje które są katalizowane na centrach kwasowo-zasadowych:
Alkilowanie:
Np. otrzymywanie etylobenzenu z AlCl3
Hydratacja (addycja wody, uwodnienie) do alkenu
Np. otrzymywanie etanolu z etylenu z stałym kwasem fosforowym:
Hydroliza katalizowana przez kwasy lub zasady
Np. estrów
Wiązania podatne na hydrolizę: imidowe, uretanowe, anhidrynowe, estrowe
Izomeryzacja
Kraking katalityczny, depolimeryzacja (z użyciem np. zeolitów – rozkład na produkty o mniejszej masie cząsteczkowej)
Polietylen -> wysokocząsteczkowe fragmenty –(Al2O3)-> niskocząsteczkowe fragmenty –(glinokrzemiany)-> produkty gazowe
Polikondensacja – poliamidy, fenoplasty, aminoplasty, żywice epoksydowe, polisiloksany
Poliaddycja
Dehydratacja/odwodnienie Al2O3
Chlorowanie, nitrowanie związków aromatycznych H2SO4
Estryfikacja
ŻEL KRZEMIONKOWY, W TYM MEZOPOROWATRE ŻELE KRZEMIONKOWE – OTRZYMYWANIA, CENTRA AKTYWNE I KIERUNKI ZASTOSOWANIA
Żel krzemionkowy – Substancja składająca się wewnątrz z krzemu połączonego z czterema tlenami (wiązaniami siloksanowym Si-O), które są połączone z kolejnymi krzemami, a na powierzchni z grup silanolowych (Si-OH). Żel krzemionkowy ma porowatą strukturę
Otrzymywanie żelu krzemionkowego:
1) Hydroliza alkoksysilanów do silanoli
2) Kondensacja silanoli do żelu krzemionkowego
3) Heterokondensacja silanoli i alkoksysilanoli do żelu krzemionkowego
W zależności od środowiska w którym przebiega kondensacja, to otrzymujemy w środowisku kwaśnym usieciowany polimer, a wraz ze wzrostem pH, otrzymujemy większe bardziej sferyczne cząstki. Jest to spowodowane zasadowością cząsteczek silanoli która maleje wraz ze spadkiem ilości grup silanolowych.
Metoda Zol-Żel otrzymywania żelu krzemionkowego i pochodnych:
1) Na początku tworzy w układzie reakcyjnym umieszcza się prekursor, którym najczęściej jest tetraalkoksysilan.
2) W wyniku hydrolizy powoli zaczyna się kształtować usieciowany żel krzemionkowy
3) W kolejnym etapie polimer dojrzewa, i sieciuje się tworząc areożel
4) Następnie można otrzymać w wyniku suszenia kserożel i areożel (w suszeniu w warunkach krytycznych)
Formowanie uporządkowanej mezoporowatych materiałów krzemionkowych:
Templating – utworzenie uporządkowanych mezoporowatych materiałów krzemionkowych
1) W wyniku samoorganizacji miceli kopolimerowych (PEO-PPO-PEO; PEO – polyethylene; PPO – polypropylene oxide) powstają pręty micelarne.
2) W wyniku dalszej samoorganizacji pręty micelarne łączą się w heksagonalną strukturę (matrycę) prętów micelarnych.
3) Utworzenie kompozytu z monomeru krzemionkowego i kopolimeru – powstaje mezofaza krzemionka-polimer, w której powstają „rurki” z krzemionki wypełnione polimerem (prętami micelarnymi)
4) Ekstrakcja lub kalcynacja, w celu pozbycia się polimeru – otrzymujemy porowatą krzemionkę o uporządkowanej strukturze
Immobilizacja molekuł na matrycy krzemionkowej (funkcjonalizacja):
Immobilizacja może być przeprowadzona na kilka sposobów:
- Adsorpcja
- Pułapkowanie
- Współkondensacja
- Kowalencyjne kotwiczenie (grafting)
Immobilizowana grupa może spełniać różne funkcje np. adsorpcja metali ciężkich, posiadać właściwości fotokatalityczne
Centra aktywne żelu krzemionkowego:
Niemodyfikowany żel krzemionkowy posiada na zakończeniach ugrupowania Si-OH, które mogą być traktowane jako centra kwasowe Bronsteda (centra aktywne kwasowo-zasadowe). Są one silnie protonodonorowe. Z powodu różnych oddziaływań powstają różne odmiany grup silanowych na powierzchni. Niektóre z nich są bardziej aktywne od innych:
Oprócz w zależności od środowiska mogą powstawać również centrum kwasowe Lewisa:
Zastosowanie żelu krzemionkowego:
- Środek suszący (ze względu na dużą higroskopijność)
- Nośnik katalizatorów
- Wypełniacz w przemyśle gumowym
- Produkcja węglowych mezoporowatych nośników katalizatorów
- W chemii analitycznej – wypełnienie kolumn chromatograficznych
- W przemyśle spożywczym, chemicznym – pochłaniacz par olejów, gazów przemysłowych, pary wodnej
Zastosowania mezoporowatych żeli:
- Adsorpcja SO2, NOx
- Po wzbogaceniu grupami organicznymi – dobra adsorpcja metali ciężkich
- Medycyna - Systemy dostarczania leków
ZEOLITY – BUDOWA, CENTRA AKTYWNE, ZASTOSOWANIA W KATALIZIE
Zeolity – krystaliczne o regularnej strukturze glinokrzemiany zbudowane z tetraedrów [SiO4]4- i [AlO4]5-. Mają porowatą strukturę o ściśle określonym rozmiarze porów, oraz dobrze rozwiniętą powierzchnię właściwą. Są stabilne termicznie i chemicznie. Są doskonałymi adsorbentami.
Ich struktura pozwala na zastosowanie ich jako katalizatory kwasowo-zasadowe ze względu na obecność silnie kwasowych grup wodorotlenowych, które mogą inicjować reakcje z udziałem karbokationów (kataliza kwasowo-zasadowa).
Dodatkowo posiadają silne pola elektrostatyczne w sąsiedztwie kationów, które mogą wzbudzić reaktywność w cząsteczkach substratu - mogą być impregnowane jonami jako prekursory metalicznej fazy aktywnej. Wtedy są w stanie dodatkowo katalizować reakcje redox na jonach metali.
Zeolity są skonstruowane z większych struktur – kubookaedrów, które mogą łączyć się ze sobą na różne sposoby dając większe struktury o ściśle określonych rozmiarach porów. Przykładowe struktury to sodalit, zeolit A, zeolit X i Y.
Zastosowanie zeolitów:
- Petrochemia – katalizatory reformingu, krakingu, procesów selektywnego utleniania
- Depolimeryzacja poliolefin
- Sita molekularne – umożliwiają osuszenie rozpuszczalników oraz rozdział mieszanin i substancji
- Oczyszczanie gazów i ścieków z jonów metali takich jak Pb, Zn, Cu, Hg, Sr, czy Cs
- Środek zmiękczający wodę (wodociągową, lub w proszkach do prania)
- Dodatek paszy dla zwierząt
- Surowiec do wyrobu cementu
- Filtr w akwariach (neutralizacja amoniaku i fosforanów)
PORÓWNANIE KATALIZATORÓW TLENKOWYCH
Katalizatory tlenków metali – są to półprzewodniki które posiadają właściwości redox. Możemy je podzielić na dwa typy ze względu na typ półprzewodnictwa:
Tlenki typu p – posiadają lukę elektronową która jest w stanie być wypełniona przez wolne elektrony tlenu cząsteczkowego, dlatego mają większe powinowactwo do tlenu cząsteczkowego.
Formy chemisorbowane (substraty np. tlen): O2-, O2, O-
Tlen przyłącza się do struktury katalizatora, a następnie reaguje z susbtratem
Elektrofilowe utlenienie przez elektrofilowy formy tlenu O2, O2-, O- (kat. NiO)
Przykłady: NiO, PbO, Cu2O, MnO, FeO, Co3O4
Tlenki typu n – rzadziej spotykane, posiadają nadmiar elektronów w strukturze przez co łatwiej uwalniają tlen ze swojej struktury tlenku.
Formy chemisorbowane (substraty np. związki nienasycone)
Utworzenie kompleksu pi przejściowego, między metalem a wiązaniem podwójnym w C=C lub/i kompleksu sigma-allilowego z atomem substratu.
Następnie tlen z sieci krystalicznej katalizatora ulega reakcji, w wyniku czego powstaje wakancja tlenowa. Katalizator odtwarza się poprzez adsorpcję cząsteczki tlenu.
Przykłady: ZnO, SnO2, TiO2, CrO3, Fe2O3, CuO
Nukleofilowe utlenienie:
Tlenki metali mogą być również wykorzystane jako prekursory metali np. poprzez redukcję
Tlenki metali będące półprzewodnikami mogę być również wykorzystywane w fotokatalizie jako fotokatalizatory
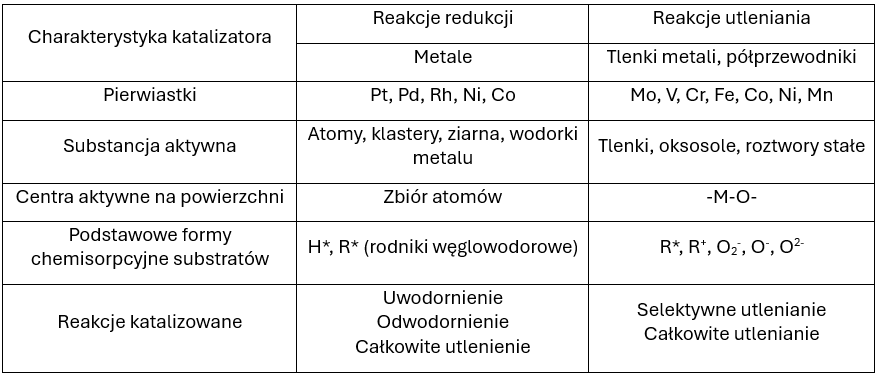
REAKCJE KATALIZOWANE NA CENTRACH REDOKS – PORÓWNANIE ROLI TLENKÓW METALI PRZEJŚCIOWYCH I METALI
Reakcje katalizowane na centrach redoks zachodzą poprzez utworzenie kompleksów z przeniesieniem ładunku z reagentami o charakterze akceptorów lub donorów elektronów. Jony mają zmienną wartościowość – ulegają redukcji lub utlenieniu w obecności reagentów. Są łatwo dostępne i odporne na działanie wysokich temperatur.
Reakcje katalizowane na tlenkach metali (półprzewodniki):
- V2O5 – utlenianie SO2 do SO3; ksylenu do bezwodnika ftalowego; selektywna redukcja NOx
- Cr2O3 – odwodornienie alkanów (C2-C5) do olefin, otrzymywanie HDPE
- Tlenki typu n (ZnO, CuO) – utlenianie selektywne węglowodorów do tlenków organicznych np.: etylen + HCl + O2 -> dichloroetan, utlenianie aldehydów, alkoholi do kwasów karboksylowych
- TiO2 – procesy fotokatalityczne
- Utleniające aminowanie propenu do akrylonitrylu (V2O5/TiO2):
CH2=CH-CH3 + NH3 + 3/2 O2 -> CH2CHCN + 3 H2O
- Otrzymywanie octanu winylu z acetylenu i kwasu octowego (HgO):
2CH2=CH2 + 2CH3COOH + O2 -> 2CH3COOCH=CH2 + 2H2O
- Odwodornienie alkoholu etylowego (Pt):
CH3CH2OH -> CH3CHO + H2
- Proces Wackera (PdCl2, CuCl2):
CH2=CH2 + ½ O2 -> CH3CHO
PRZYKŁADY ZWIĄZKÓW O WŁAŚCIWOŚCIACH FOTOKATALITYCZNYCH, MECHANIZM PROCESU FOTOKATALITCZNEGO
Fotokataliza – zmiana szybkości procesu reakcji chemicznej w wyniku działania promieniowania UV-VIS-IR. Fotokataliza przebiega według następującego mechanizmu:
1) Fotokatalizator wystawiony na działanie światła o wystarczająco dużej energii.
2) Promieniowanie jest zaabsorbowane przez elektron pasma walencyjnego i jest wzbudzony do pasma przewodnictwa, a na jego miejscu powstaje dziura elektronowa.
3) Wytworzenie inicjatorów w postaci np. rodnika hydroksylowego powstałego w wyniku oddziaływania z dziurą elektronową, albo rodnikoanionu ponadtlenkowego w wyniku reakcji z wzbudzonym elektronem
h+ + H2O -> H+ + HO* - rodnik hydroksylowy
e- + O2 -> O2* - - rodnikoanion ponadtlenkowy
4) Powstałe rodniki reagują z substratami
Fotokatalizator – substancja absorbująca promieniowanie, ale nie bierze udziału w przemianie chemicznej, np. TiO2, ZnS, CdS
Przykładowe materiały o właściwościach fotokatalitycznych:
- Półprzewodnikowe tlenki – umieszczone na matrycach polimerowych poprzez adsorpcję, sieciowanie, pułapkowanie lub wiązaniami kowalencyjnymi.
- Związki koordynacyjne
- Kompleksy z przeniesieniem ładunku
Polimery o właściwościach fotokatalitycznych:
- Polimery półprzewodnikowe
- Polimery redoks
- Polimery koordynacyjne – związki koordynacyjne tworzone przez centra metaliczne mostkowane ligandami organicznymi w wyniku czego powstaje sieć metal-ligand. Może być usztywniona w wyniku czego powstanie trójwymiarowa sieć typu MOF. Przykładowe metale używane – Zn, Cu, Fe, Cr, V
- Polimery z przeniesieniem ładunku
Zastosowanie fotokatalizy:
- Degradacja polimerów
- Otrzymywanie wodoru
- Samoczyszczące się powierzchnie (szyby, płyty, tkaniny, lusterka
- Oczyszczanie wód
- Sterylizacja narzędzi chirurgicznych
- Oczyszczanie gazów spalinowych (redukcja NOx)
- Synteza organiczna
- Produkcja cementu
RÓŻNICE W SELEKTYWNOŚCI I AKTYWNOŚCI KATALITYCZNEJ METALI, CZYNNIK ELEKTRONOWY, GEOMETRYCZNY, ITD.
Różnice w aktywności katalitycznej metali zależą głównie od trwałości adsorpcji gazów z metalem. Jest to zależne od wielu czynników, takich jak dyspersja metalu na nośniku, rodzaju nośnika, ale możemy wyróżnić dwa kluczowe czynniki:
Czynnik elektronowy – częściowo zapełnione orbitale d wpływają bardziej pozytywnie na aktywność katalityczną metali. Jest to spowodowane faktem, że częściowo zapełnione powłoki d mogą tworzyć adsorpcyjne kompleksy między metalem a cząsteczkami substratu. Stabilizuje to pośrednie stany reakcji i tym samym zmniejsza energię aktywacji.
Dodatkowo wiązanie metaliczne jest wynikiem delokalizacji elektronów d. Oznacza że mogą się swobodnie poruszać w sieci krystalicznej metalu, przez co łatwiej przemieszczają się między atomami metalu i substratem reakcji.
Czynnik geometryczny – orbitale d mają określone symetrie, a atomy metali mogą tworzyć określone struktury i płaszczyzny krystaliczne. Niektóre płaszczyzny krystaliczne są bardziej aktywne od innych, co jest spowodowane stabilnością wiązania Metal – substrat. Im wiązanie jest słabsze, tym aktywność katalityczna jest większa.
EFEKTR ELEKTROKATALITYCZNY
Efekt elektrokatalityczny – przyspieszenie reakcji elektrodowej w wyniku silnego oddziaływania (często z utworzeniem wiązanie chemicznego) reagenta (substratu, produktu pośredniego lub końcowego) z powierzchnią elektrody.
Im powierzchnia elektrody jest bardziej rozwinięta, tym ma większy wpływ na:
- Właściwości adsorpcyjne analitu,
- Reaktywność związków,
- Czułość elektrody (sensoryka, biosensoryka)
- Aktywność przeciwdrobnoustrojową (bioczujniki)
- Potencjał reakcji redox (procesy elektrodowe)
Można to zrealizować na kilka różnych sposobów np.
- Trawienie materiału elektrodowego
- Dekorowanie powierzchni elektrod nanocząstkami metali
Typowym zastosowaniem elektrod modyfikowanych nanocząstkami jest np.wykorzystanie nanocząstek Pt/Pd w elektrolizie wody. Reakcja elektrolizy bez zastosowania elektrokatalizatora jest wolna i wymaga zastosowania dużego napięcia. Użycie elektrokatalizatora znacznie przyspiesza tę reakcję i obniża wymagane napięcie.Jest to spowodowane tym, że elektrokatalizator łatwiej adsorbuje substraty niż elektroda, zmniejszając przy tym energię aktywacji potrzebną do zajścia reakcji elektrodowych.
ZWIĄZKI KOORDYNACYJNE W KATALIZIE HETEROGENICZNEJ
Związki koordynacyjne w katalizie heterogenicznej to układy, w których centra metaliczne o określonej geometrii koordynacyjnej znajdują się na powierzchni stałego katalizatora lub są zakotwiczone w nośniku (np. tlenkach metali, zeolitach).
Rola w katalizie:
tworzą aktywne centra katalityczne zdolne do adsorpcji reagentów,
umożliwiają aktywację wiązań (np. H–H, C=C, C–H) poprzez oddziaływania metal–ligand,
stabilizują pośrednie kompleksy reakcyjne, obniżając energię aktywacji.
Przykłady:
jony metali przejściowych na tlenkach (V, Mo, Fe, Pt),
kompleksy metali zakotwiczone na nośnikach (kataliza „single-site”),
centra koordynacyjne w zeolitach i MOF-ach.
Znaczenie:
Łączą cechy katalizy homogenicznej (selektywność, kontrola struktury) z zaletami heterogenicznej (łatwa separacja, trwałość).
DYNAMIKA PROCESÓW ADSORPCJI, TRANSPORT MASY W PORACH KATALIZATORA
Dynamika procesów adsorpcji dotyczy szybkości i mechanizmu wiązania oraz desorpcji reagentów na powierzchni katalizatora. Zależy od:
energii adsorpcji,
temperatury i ciśnienia,
liczby i rodzaju centrów aktywnych.
Równowaga adsorpcja–desorpcja wpływa bezpośrednio na szybkość reakcji katalitycznej.
Transport masy w porach katalizatora opisuje przemieszczanie się reagentów i produktów wewnątrz porowatej struktury. Obejmuje:
dyfuzję molekularną (duże pory),
dyfuzję Knudsena (małe pory),
dyfuzję powierzchniową (zaadsorbowane cząsteczki).
Znaczenie:
Ograniczenia transportowe mogą powodować, że szybkość reakcji nie jest kontrolowana kinetycznie, lecz dyfuzyjnie, co obniża efektywność katalizatora.
PRZEMYSŁOWE METODY ZASTOSOWANIA KATALIZATORÓW METALICZNYCH
Przemysłowe metody zastosowania katalizatorów metalicznych obejmują procesy, w których metale lub ich nanocząstki na nośnikach przyspieszają reakcje chemiczne w skali technicznej.
Najważniejsze zastosowania:
Uwodornianie (Ni, Pd, Pt) – np. utwardzanie olejów, synteza chemikaliów,
Utlenianie katalityczne (Pt, Pd, V₂O₅) – produkcja kwasów, aldehydów, tlenków,
Reforming i kraking katalityczny (Pt, Ni) – przerób ropy naftowej,
Synteza amoniaku (Fe) – proces Habera–Boscha,
Katalizatory samochodowe (Pt, Pd, Rh) – redukcja NOₓ i utlenianie CO, węglowodorów.
Forma przemysłowa:
metale rozproszone na nośnikach (Al₂O₃, SiO₂, węgiel),
katalizatory osadzone w reaktorach stało-złożowych lub fluidalnych.
Znaczenie:
Zapewniają wysoką wydajność, selektywność i stabilność procesów chemicznych w warunkach przemysłowych.