EME I - Tema 4: Estabilidad conformacional de proteínas
 Call Kai
 Learn
 Practice Test
 Spaced Repetition
 Match
 Flashcards
 Knowt Play
1/96

There's no tags or description
Looks like no tags are added yet.
Name | Mastery | Learn | Test | Matching | Spaced | Call with Kai | Chat |
|---|
No analytics yet
Send a link to your students to track their progress
97 Terms
¿Cuál es la premisa fundamental sobre la relación entre estructura y función proteica, y qué ocurre al extraer muchas proteínas de su medio habitual?
Las proteínas desarrollan su función biológica correctamente únicamente si poseen la estructura tridimensional correcta (estructura nativa)
Muchas proteínas son químicamente delicadas y, al ser extraídas de su medio fisiológico habitual, pierden su conformación estructural nativa y, con ello, su funcionalidad
¿Cómo se define el proceso de plegamiento de proteínas y en qué consiste dinámicamente?
Es el proceso de adquisición de la estructura funcional de las proteínas (estructura nativa, N) a partir del estado desnaturalizado/desplegado (D)
Consiste en una serie de sucesos dinámicos mediante los cuales una cadena polipeptídica con estructura desordenada o indefinida adquiere una arquitectura tridimensional precisa organizada en motivos y dominios estructurales
Su importancia biológica esencial radica en que le aporta la funcionalidad a la proteína
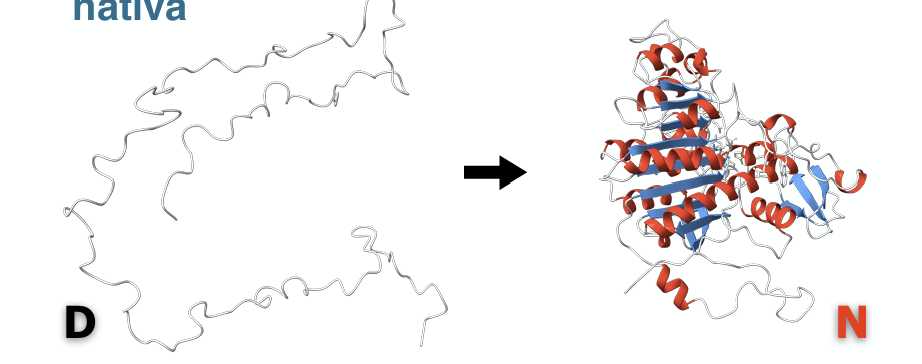
En el flujo de la información biológica, ¿qué analogía se establece entre el «código genético» y el plegamiento como «segundo código genético»?
La expresión génica traduce la secuencia de nucleótidos (genes) a una secuencia lineal concreta de aminoácidos mediante el código genético universal
El plegamiento es el paso indispensable que transforma esa secuencia lineal de aminoácidos en la estructura funcional tridimensional (funciones)
Las reglas que dictan cómo una secuencia primaria codifica directamente su arquitectura 3D constituyen el hipotético «segundo código genético», el cual aún no se conoce en su totalidad, aunque se investigan activamente los mecanismos moleculares que permiten predecir o deducir la estructura proteica

¿Qué postula la hipótesis termodinámica de Anfinsen (1973) sobre la estructura nativa?
Postula que, en condiciones fisiológicas, la estructura 3D de la conformación nativa de una proteína es aquella que representa el mínimo de energía libre de Gibbs para el sistema (mínimo energético global, siendo la conformación termodinámicamente más favorable y estable)
¿En qué consiste la paradoja de Levinthal y qué cálculo probabilístico demuestra la imposibilidad de un muestreo conformacional al azar?
Plantea que el número potencial de orientaciones espaciales posibles para una cadena polipeptídica es astronómicamente grande, por lo que las proteínas no pueden plegarse mediante la exploración aleatoria de todas sus conformaciones posibles
Cálculo:
Para un péptido de solo 100 aminoácidos existen 99 enlaces peptídicos
Si cada enlace tiene 3 conformaciones posibles según los ángulos diedros φ y Ψ, el sistema dispone de 3198 conformaciones espaciales totales
Incluso a una velocidad de interconversión de 10-13 s por conformación, la proteína requeriría 3.4 × 1076 años para muestrearlas todas (tiempo que supera de forma desmesurada la edad actual del universo)
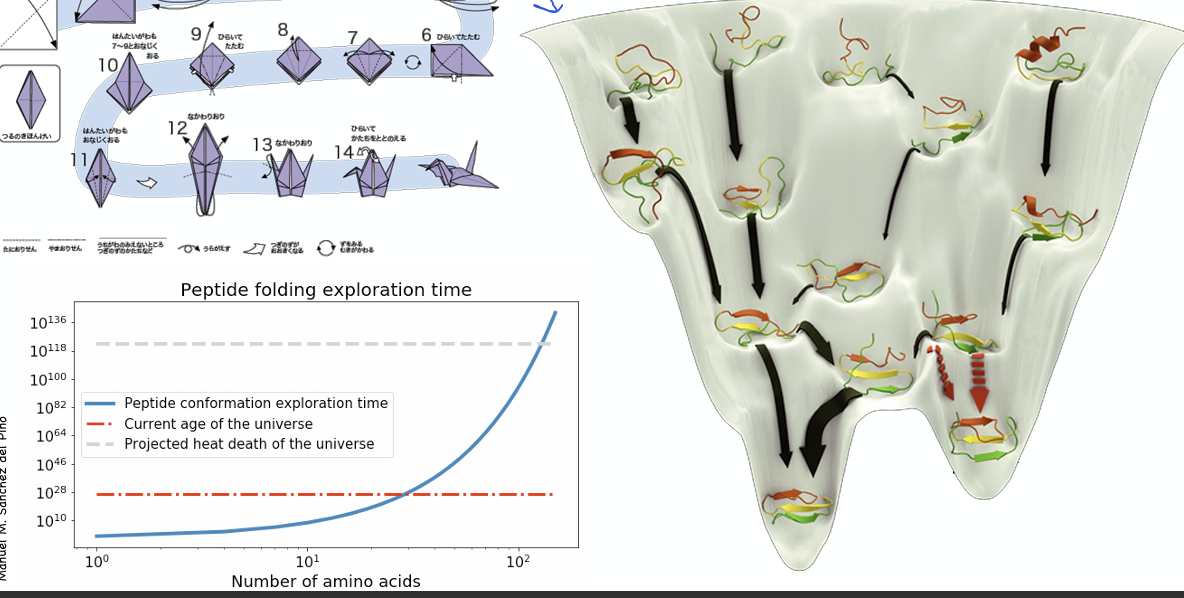
¿Cuál es la hipótesis más aceptada para resolver la paradoja de Levinthal respecto al mecanismo de plegamiento?
La proteína no pasa por todas las conformaciones posibles al azar de forma desordenada
El plegamiento ocurre a través de rutas o vías dirigidas con estadios/intermediarios de mayor probabilidad y estabilidad termodinámica progresiva
Se representa mediante el modelo de embudo de plegamiento (folding funnel), donde la proteína desciende energéticamente hacia valles de menor energía libre hasta alcanzar el mínimo global nativo sin necesidad de muestrear todo el espacio conformacional

¿Cómo se representa gráficamente el paisaje energético del proceso de plegamiento de una proteína y qué indican sus distintas regiones de altura y relieve?
Se representa mediante un diagrama 3D en forma de embudo (folding funnel)
La parte superior (borde o superficie, D) representa el nivel de energía libre más alto y de máxima entropía conformacional, correspondiente al conjunto de estructuras desnaturalizadas y flexibles (se usa el plural porque engloba millones de conformaciones posibles abiertas)
El fondo o cono inferior (N) representa la depresión del mínimo energético global, correspondiente a la estructura nativa, la cual maximiza las interacciones intramoleculares favorables otorgando la estabilidad máxima al polipéptido

¿Qué representan las depresiones secundarias en las paredes del embudo de plegamiento?
Representan intermediarios de plegamiento que corresponden a mínimos locales de energía. Son estados parcialmente plegados y localmente estables que actúan como pasos intermedios, facilitando el avance dirigido de la cadena hacia la conformación nativa sin necesidad de muestreo aleatorio total
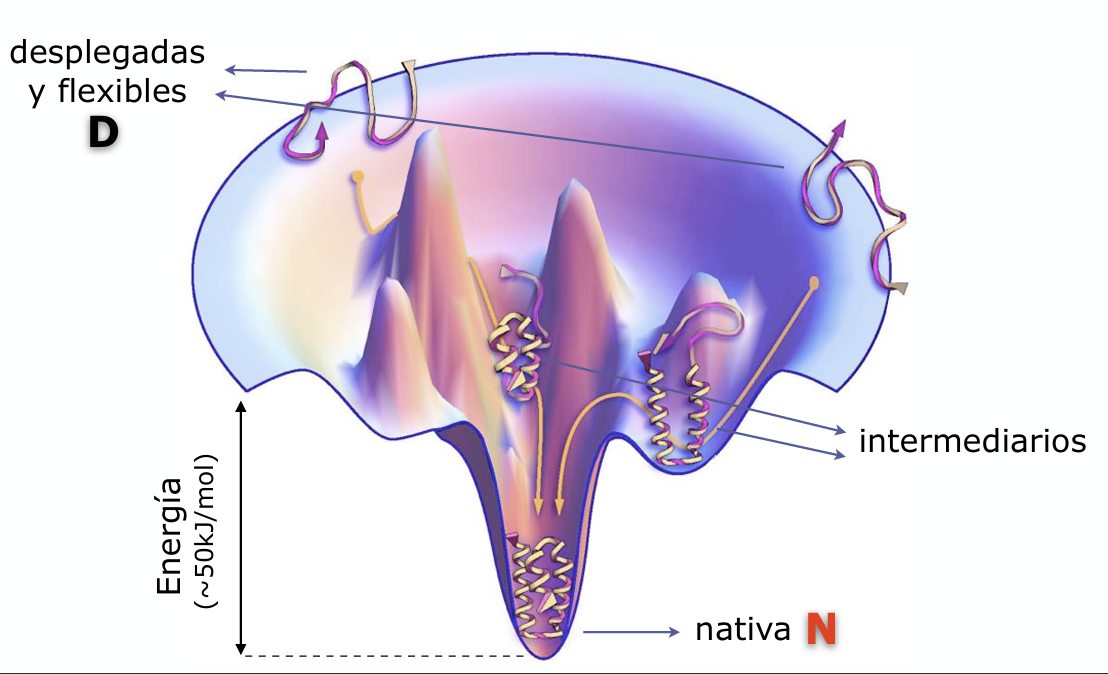
¿De qué magnitud aproximada es el salto energético entre la conformación desplegada (D) y la nativa (N), y de qué factores específicos depende en cada proteína?
De forma generalizada, supone una diferencia de energía libre de aproximadamente 50 kJ / mol a favor del estado nativo
El valor exacto es característico de cada proteína y depende de:
La energía de los enlaces e interacciones intramoleculares que se forman
La variación neta de entropía del sistema durante el plegamiento (balance entre la pérdida entrópica conformacional de la cadena y la ganancia entrópica del disolvente por efecto hidrofóbico)

¿Cuáles son las diferencias estructurales y conformacionales globales entre la proteína desnaturalizada (D) y la proteína nativa (N)?
Proteína desnaturalizada (D):
Adopta una conformación de «random coil» u ovillo estadístico
Su morfología es irregular, variable y abierta
Presenta ausencia de estructura secundaria definida
Proteína nativa (N):
Adopta una estructura terciaria o cuaternaria regular y compacta
Es rica en elementos de estructura secundaria (ɑ-hélices, láminas ʙ)

¿Qué diferencias existen respecto al tipo y número de enlaces/interacciones intramoleculares entre el estado desnaturalizado (D) y el nativo (N)?
Proteína desnaturalizada (D): Presenta muy pocos enlaces o interacciones intramoleculares, ya que los grupos de la cadena interaccionan principalmente de forma desordenada con el agua circundante
Proteína nativa (N): Presenta una gran abundancia de enlaces intramoleculares cooperativos, entre los que destacan puentes de hidrógeno, enlaces iónicos (puentes salinos) e interacciones de Van der Waals
¿Cómo difieren las formas D y N en cuanto a la exposición de residuos hidrofóbicos y la formación de clatratos de agua?
Proteína desnaturalizada (D): Tiene sus zonas y residuos hidrofóbicos expuestos al disolvente acuoso, lo que fuerza a las moléculas de agua circundantes a reorganizarse formando "jaulas" ordenadas llamadas clatratos (capas de H2O altamente estructuradas)
Proteína nativa (N): Los residuos hidrofóbicos quedan enterrados en el interior del núcleo molecular (no expuestos), liberando las moléculas de agua asociadas a los clatratos
¿Por qué el enterramiento de los residuos hidrofóbicos (efecto hidrofóbico) es el factor de mayor importancia para la estabilidad de la estructura nativa frente a la desnaturalizada?
Porque aporta la principal contribución entrópica favorable al plegamiento. Al enterrar los grupos hidrofóbicos en el núcleo de la proteína, las jaulas ordenadas de agua (clatratos) se desmantelan, liberando moléculas de agua hacia el seno del disolvente en un estado desordenado; este gran aumento en la entropía del agua (ΔSdisolvente > 0) compensa la disminución de entropía conformacional de la cadena polipeptídica y aporta la mayor fuerza impulsora para estabilizar la forma nativa
¿Cuál es la ecuación termodinámica que gobierna el equilibrio de plegamiento entre la forma desnaturalizada (D) y la nativa (N), y cuál es la condición para que sea espontáneo
Se rige por la ecuación de energía libre de Gibbs:
ΔG=ΔH−TΔS
Para que el plegamiento ocurra de manera espontánea, la variación global de energía libre debe ser negativa (ΔG < 0)
Integra dos contribuciones: un factor entálpico (ΔH) y un factor entrópico (ΔS) ponderado por la temperatura (T)
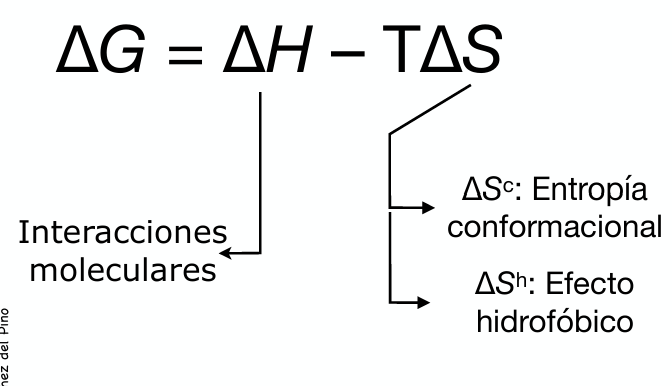
¿De qué depende el componente entálpico (ΔH) en el plegamiento proteico y hacia qué conformación desplaza el equilibrio?
Depende directamente de las interacciones moleculares intramoleculares (puentes de hidrógeno, interacciones electrostáticas/iónicas, fuerzas de Van der Waals)
Dado que la conformación nativa es mucho más rica en estas interacciones, se libera energía al formarse los enlaces aportando estabilidad (ΔH < 0)
Por tanto, este factor desplaza el equilibrio hacia la adopción de la estructura nativa (contribución favorable al plegamiento)
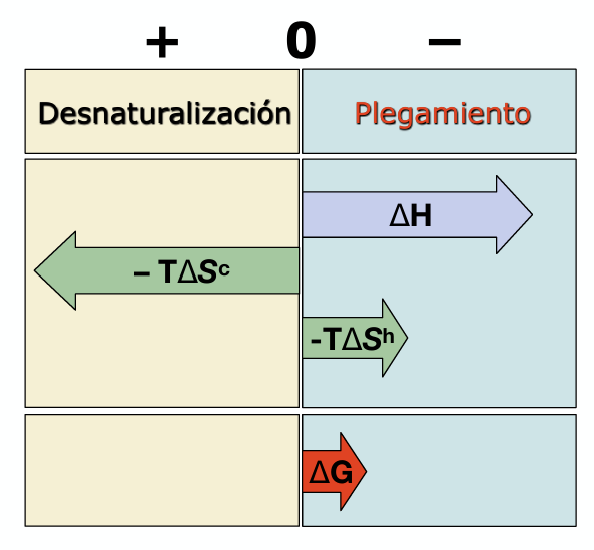
¿Cuáles son los dos parámetros que integran el componente entrópico global (ΔS=ΔSc+ΔSh) durante el plegamiento de una proteína?
Entropía conformacional (ΔSc ): Variación del desorden de la propia cadena polipeptídica
Efecto hidrofóbico (ΔSh ): Contribución del entorno del disolvente acuoso (reorganización de las moléculas de agua)

¿Cómo actúa la entropía conformacional (ΔSc) y por qué se opone al plegamiento de la proteína?
Mide el número de conformaciones espaciales accesibles para la cadena.
La forma desnaturalizada ofrece un número astronómico de posibilidades estructurales (máxima entropía), mientras que la estructura nativa es altamente ordenada y restringida (baja entropía).
Como para adoptar la forma nativa la variación es negativa (ΔSc<0 ), el término −TΔSc resulta marcadamente positivo (desfavorable)
Por consiguiente, desplaza el equilibrio hacia la forma desnaturalizada
¿Cómo actúa el efecto hidrofóbico (ΔSh ) a nivel del disolvente y por qué favorece el plegamiento hacia el estado nativo?
En la forma desnaturalizada, los residuos hidrofóbicos quedan expuestos al agua, obligando a las moléculas de H2O a organizarse en jaulas rígidas y ordenadas (clatratos), lo que disminuye drásticamente la entropía del agua
Al plegarse la proteína, los residuos hidrofóbicos se entierran en el interior, rompiendo los clatratos y liberando el agua al disolvente con gran libertad de movimiento
Este aumento en la entropía del agua hace que ΔSh sea muy positivo, por lo que −TΔSh es negativo y favorable, desplazando el equilibrio hacia la estructura nativa
¿Cuál es el valor medio neto de ΔG para el plegamiento proteico y qué significa termodinámicamente?
La suma neta de los componentes entálpicos y entrópicos sitúa el ΔG en aproximadamente -50 kJ/mol a temperatura fisiológica (298K)
Esto indica que la conformación nativa es espontánea pero su equilibrio está desplazado solo ligeramente hacia la forma nativa (estabilidad marginal), lo que otorga a las proteínas la flexibilidad conformacional necesaria para su regulación y recambio fisiológico
¿Cuáles son algunos ejemplos de los valores termodinámicos de proteínas?
La mayoría se pliegan espontáneamente
Como regla general, el factor entálpico tiene una contribución muy significativa a ΔG
Excepción (citocromo c): su ΔH es notablemente menor al resto, pero se compensa con ΔS
Al añadirse el grupo hemo (muy hidrofóbico), se crea uan cavidad hidrofóbica para este grupo prostético que provoca que si se desnaturaliza la proteína el efecto hidrofóbico sea muy grande
En el caso de la mioglobina pasa algo parecido (ΔH = 0, pero ΔS < 0)
El efecto hidrofóbico es tan grande que cambio de signo incluso al incremento, ya que el hueco que queda para el grupo hemo es aún mayor

Según la estructura de la mioglobina de Kendrew, ¿cómo se resuelve la paradoja de confinar un esqueleto polipeptídico polar (NH, C=O) en un núcleo estrictamente hidrofóbico?
Mediante la formación de estructuras secundarias regulares (ɑ-hélices) en el interior de la proteína
Al estructurarse en hélices, todos los grupos polares del enlace peptídico (NH dador y C=O aceptor) se neutralizan mutuamente emparejándose en puentes de hidrógeno internos, permitiendo que el esqueleto polipeptídico atraviese e integre el núcleo hidrofóbico apolar sin coste energético desfavorable

¿Cómo se organiza espacialmente la distribución de residuos polares y apolares en una proteína hidrosoluble en entorno acuoso?
Los residuos apolares (hidrofóbicos) se orientan y empaquetan hacia el interior de la estructura molecular para evitar el contacto con el agua
Los residuos polares (con o sin carga neta) predominan en la superficie exterior para interaccionar favorablemente mediante puentes de hidrógeno o atracciones electrostáticas con las moléculas del disolvente acuoso, posibilitando su disolución

¿Cómo se disponen los residuos en una proteína de membrana anclada a un entorno lipídico?
El patrón se invierte respecto a las solubles: la proteína expone sus residuos apolares hacia el exterior para intercalarse entre las colas hidrocarbonadas apolares de los fosfolípidos de la bicapa.
Las regiones polares se sitúan en los extremos o bucles en contacto con las fases acuosas intra/extracelulares o delimitando canales internos

¿Cuál es la escala de hidrofobicidad de Engelman de aminoácidos desde el más polar hasta el más hidrofóbico?
Polares / Hidrofílicos (extremo superior rojo): Arg > Asp > Lys > Glu > Asn > Gln > His > Tyr > Pro > Ser > Gly > Thr
Intermedios a Hidrofóbicos (extremo inferior amarillo): Ala > Trp > Cys > Val > Ile > Met > Phe

¿Cómo logra un polipéptido atravesar la bicapa lipídica apolar sin que los grupos peptídicos polares (-CO y -NH) supongan una barrera energética insalvable?
Mediante la adopción de estructuras secundarias regulares, fundamentalmente la hélice alfa (α-hélice) transmembrana:
En la hélice, todos los grupos polares −CO y −NH del esqueleto peptídico forman puentes de hidrógeno intramoleculares exhaustivos entre sí
Esto neutraliza y reduce drásticamente la polaridad del esqueleto peptídico, permitiendo que la cadena atraviese el núcleo hidrofóbico lipídico
Disminuye la necesidad de que el esqueleto interaccione con el agua y se reduce el coste energético de enterrarlo en el interior de la proteína
En los mecanismos de plegamiento, ¿en qué consiste la Ruta sencilla (A) frente a la Ruta con intermediarios estables (B)?
Ruta sencilla (A): Típica de proteínas pequeñas con estructuras simples y fáciles de adquirir; la transición ocurre de manera prácticamente directa en dos estados sin trampas energéticas (D ←→ N)
Ruta con intermediarios estables (B): La proteína debe superar barreras energéticas intermedias y transita a través de valles o pozos energéticos (desniveles) correspondientes a estados intermediarios (I, F). Estos intermediarios pueden ser metaestables (pudiendo estancarse y no proseguir) o avanzar hacia el estado nativo

¿Cuál es la secuencia cinético-estructural de la Ruta B de plegamiento (D → I → F → N)?
Desplegada (D): Cadena en ovillo estadístico
Nucleación (I): Inicio de formación local de elementos estructurales
Glóbulo fundido o Molten Globule (F): Compactación globular con estructura secundaria pero sin estructura terciaria fija
Nativa (N): Ajuste fino final hacia la estructura terciaria rígida y funcional
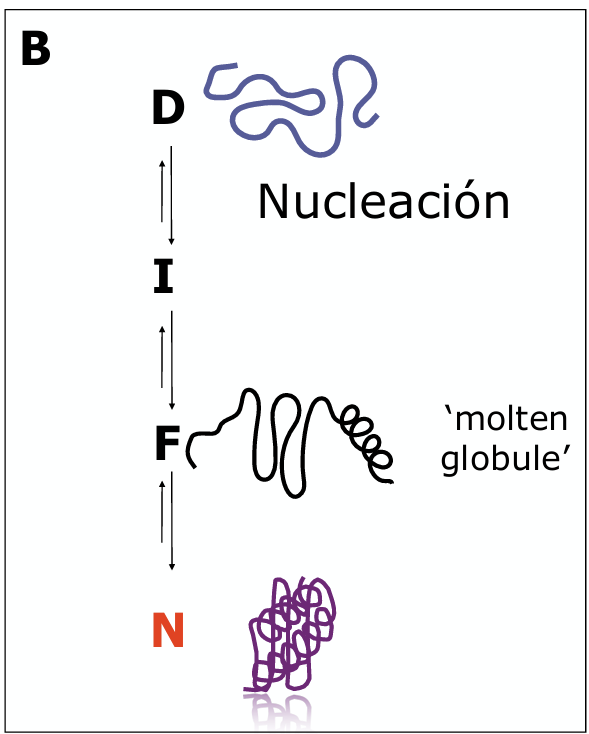
¿Cuál es la definición fenomenológica del estado de Glóbulo Fundido (Molten Globule)?
Es un intermediario de plegamiento que reúne tres propiedades definitorias:
Conserva la estructura secundaria (hélices ɑ y hojas ʙ ampliamente formadas)
NO conserva la estructura terciaria (carece del empaquetamiento rígido de las cadenas laterales nativas)
Presenta una forma más o menos globular mantenida por interacciones hidrofóbicas muy dinámicas y relajadas

¿Cuáles son las tres características biofísicas que identifican al Molten Globule en estudios de RMN (Resonancia Magnética Nuclear)?
Patrón de estructura secundaria conservado: Los desplazamientos químicos confirman la presencia de elementos secundarios estables
Ausencia de parámetros de estructura terciaria fija: No se detectan efectos NOE de largo alcance (contactos entre protones que están muy separados en la secuencia, pero que están próximos en la estructura tridimensional) definidos entre cadenas laterales distantes
Mayor intercambio H/D (hidrógeno-deuterio) e incremento de la dinámica local: Los protones de las amidas del esqueleto polipeptídico presentan una alta tasa de intercambio por deuterio debido a una elevada accesibilidad al disolvente y a una gran fluctuación conformacional local de la molécula
¿Cuál es el problema biológico fundamental del plegamiento de proteínas in vivo en el citosol y cómo lo soluciona la célula?
El citosol es un medio densamente empaquetado (macromolecular crowding), repleto de macromoléculas, metabolitos y nutrientes sin huecos libres
Esto favorece interacciones aberrantes no deseadas entre regiones hidrofóbicas expuestas de cadenas nacientes, lo que provocaría su agregación irreversible y una pérdida masiva de energía para la célula
Solución: El plegamiento ocurre acoplado a la traducción como un proceso asistido y catalizado mediante chaperonas moleculares, enzimas aceleradoras y factores de transporte
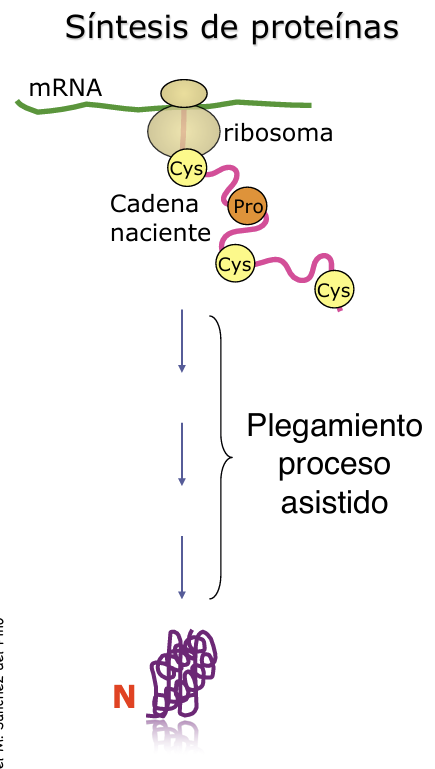
¿Qué funciones desempeñan las chaperonas moleculares y qué papel cumplen en situaciones de estrés térmico o fisiológico?
Asisten el plegamiento de proteínas nacientes o recién sintetizadas, impidiendo que adopten conformaciones erróneas o se agreguen (si no se corrigen, pueden originar patologías por acumulación proteica como el Alzheimer)
En condiciones de estrés, actúan en la prevención y corrección activa de errores de plegamiento bajo la forma de proteínas de choque térmico (Hsp, Heat Shock Proteins)
¿Qué enzimas aceleran catalíticamente etapas limitantes del plegamiento proteico y cuál es la función de cada una?
Proteína-disulfuro isomerasas (PDI): Catalizan la reorganización e intercambio de enlaces covalentes asegurando la formación de los puentes disulfuro correctos entre cisteínas
Peptidil-prolil isomerasas (PPIasas): Aceleran la isomerización del enlace peptídico precedente a una prolina, ayudando a que los enlaces X-Pro adopten la conformación trans (paso de cis a trans)
¿Qué son los factores de direccionamiento (targeting) en relación con el plegamiento de proteínas?
Son señales moleculares y factores que evitan que la proteína adopte su estructura nativa final de forma prematura hasta que esta no haya alcanzado el compartimento o sitio celular adecuado para desarrollar su función biológica
¿Cómo se distribuyen las rutas de plegamiento en bacterias (porcentajes de plegamiento autónomo vs. dependiente de chaperonas)?
~70% de las proteínas: Presentan plegamiento autónomo; van emergiendo del ribosoma y adoptan la conformación nativa sin requerir chaperonas complejas (asistidas en la salida ribosomal por el factor de disparo o TF, Trigger Factor, que escanea la cadena)
~20% de las proteínas: Requieren la acción combinada de DnaJ y DnaK acoplada al gasto de ATP y factores de intercambio de nucleótidos (GrpE/NEF) para alcanzar el estado nativo
~10% de las proteínas: Son transferidas desde DnaJ/DnaK hacia la cavidad del complejo chaperonina GroEL-GroES (+ ATP) para lograr plegarse correctamente

¿Qué características moleculares comunes presentan las proteínas bacterianas que requieren de manera estricta el complejo GroEL-GroES?
Son proteínas grandes (> 20 kDa)
Poseen una cinética de plegamiento lenta y compleja
Tienen una elevada tendencia a la agregación hidrofóbica si quedan expuestas en el citosol
¿Cuál es la diferencia primordial entre eucariotas y procariotas en cuanto al plegamiento autónomo?
En células eucariotas prácticamente no existen proteínas que presenten plegamiento autónomo; casi la totalidad de las cadenas sintetizadas dependen de redes de chaperonas moleculares acopladas a la traducción
¿Cuáles son las chaperonas eucariotas homólogas a DnaJ y DnaK de bacterias, cómo se nombran y qué proporción de proteínas pliegan?
Hsp40 es la homóloga a DnaJ
Hsp70 es la homóloga a DnaK
Se denominan con el acrónimo Hsp (Heat Shock Protein) seguido de su peso molecular en kDa
En eucariotas actúan junto a complejos ribosomales (como NAC y Rac), logrando que aproximadamente el ~20% de las proteínas sintetizadas alcancen la estructura nativa con gasto de ATP y factores de intercambio de nucleótidos (NEFs)
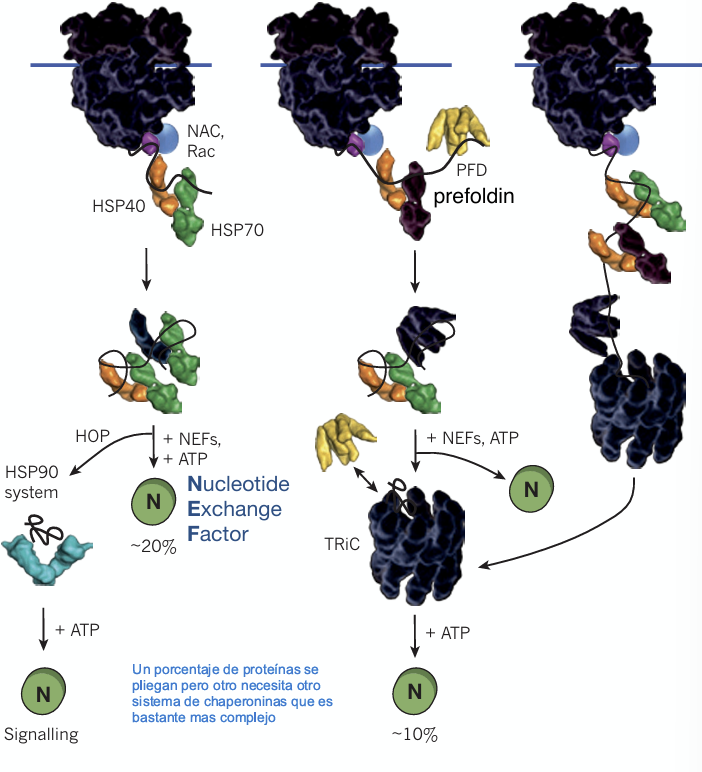
¿Qué funciones desempeñan Hsp90, la prefoldina (PFD) y el complejo TRiC en el plegamiento eucariota?
Sistema Hsp90 (+ ATP): Asistido por adaptadores como HOP, pliega un repertorio mayor de polipéptidos y los direcciona a orgánulos específicos o vías de señalización intracelular (signalling)
Prefoldina (PFD): Actúa como factor de captura y transferencia cotraduccional, entregando proteínas difíciles al sistema chaperonina
Complejo TRiC (+ ATP): Chaperonina de cavidad cilíndrica (parecido a GroEL-GroES, aunque no es homólogo) que pliega aproximadamente el ~10% de las proteínas en eucariotas superiores, actuando tanto durante la traducción como tras liberarse la cadena del ribosoma (actúa cuando con los métodos anteriores no pueden ser plegadas)

¿Cuál es la composición macromolecular y la regla de simetría del complejo bacteriano chaperonina GroEL-GroES?
Está formado por 2 tipos de proteínas organizadas en múltiplos de 7:
1 subunidad GroES (S = small): Constituye una "tapa" o cúpula heptamérica formada por 7 unidades de Hsp10
2 subunidades GroEL (L = large): Conforman un cilindro de dos anillos apilados espalda con espalda denominados anillo cis y anillo trans. Cada anillo está formado por 7 unidades de Hsp60 (14 monómeros en total)
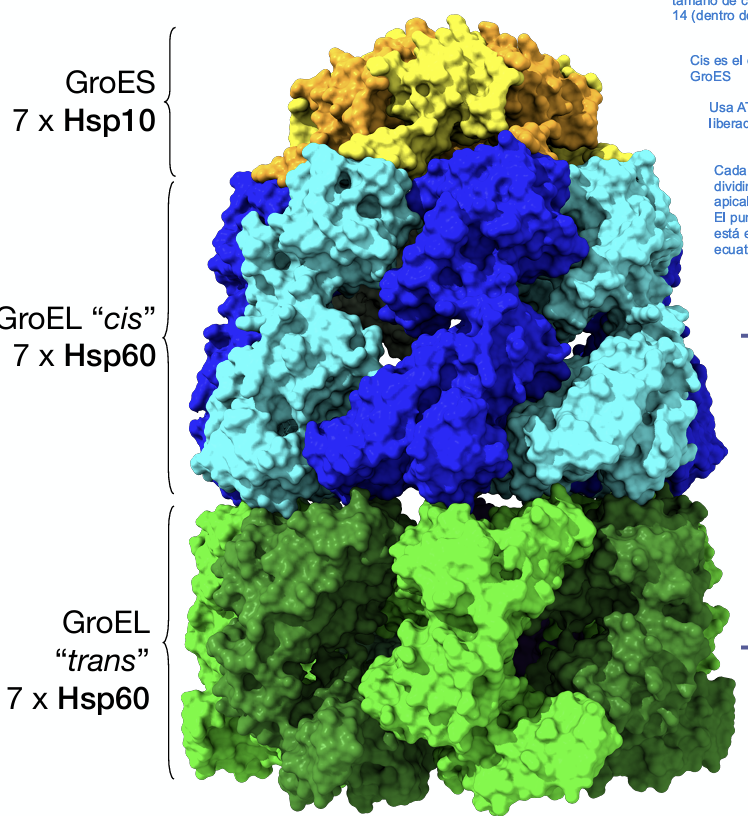
¿Cuál es el origen de la asimetría entre el anillo GroEL cis y el anillo GroEL trans si ambos poseen idéntica secuencia de aminoácidos?
La diferencia entre ambos es estrictamente conformacional, no de secuencia primaria
Ningún anillo es constitutivamente o fijamente "cis" o "trans"; adoptan una u otra denominación según la conformación y estado funcional que adquieran al unir nucleótidos (ATP/ADP) o interactuar con GroES
¿Cuáles son los tres dominios estructurales de cada monómero de Hsp60 y qué función desempeña cada uno?
Dominio apical: Es la porción más distal que rodea la apertura de la cavidad. Contacta directamente con GroES o interactúa con la proteína desnaturalizada que entra
Dominio medio (intermediate): Actúa mecánicamente como una bisagra flexible entre los dominios apical y ecuatorial para transmitir las transiciones alostéricas
Dominio ecuatorial: Es la base más masiva del anillo donde reside el sitio de unión y actividad catalítica para nucleótidos (ATP/ADP). Establece además las interacciones entre los dos anillos apilados (cis-trans)


¿Cuáles son las características estructurales, de nucleótido y de polaridad de cavidad del anillo GroEL cis?
Es el anillo más cercano a la subunidad GroES (la tapa está acoplada sobre él)
Se encuentra en estado asociado a nucleótido (ADP o ATP) en su dominio ecuatorial
Dicha unión induce un cambio conformacional donde la proteína se "estira" (adoptando una conformación alargada/extendida con cavidad dilatada, larger cage)
En corte transversal expone residuos polares/hidrofílicos hacia el interior de la cavidad, mientras que los pocos residuos hidrofóbicos se orientan hacia afuera o interactúan con GroES
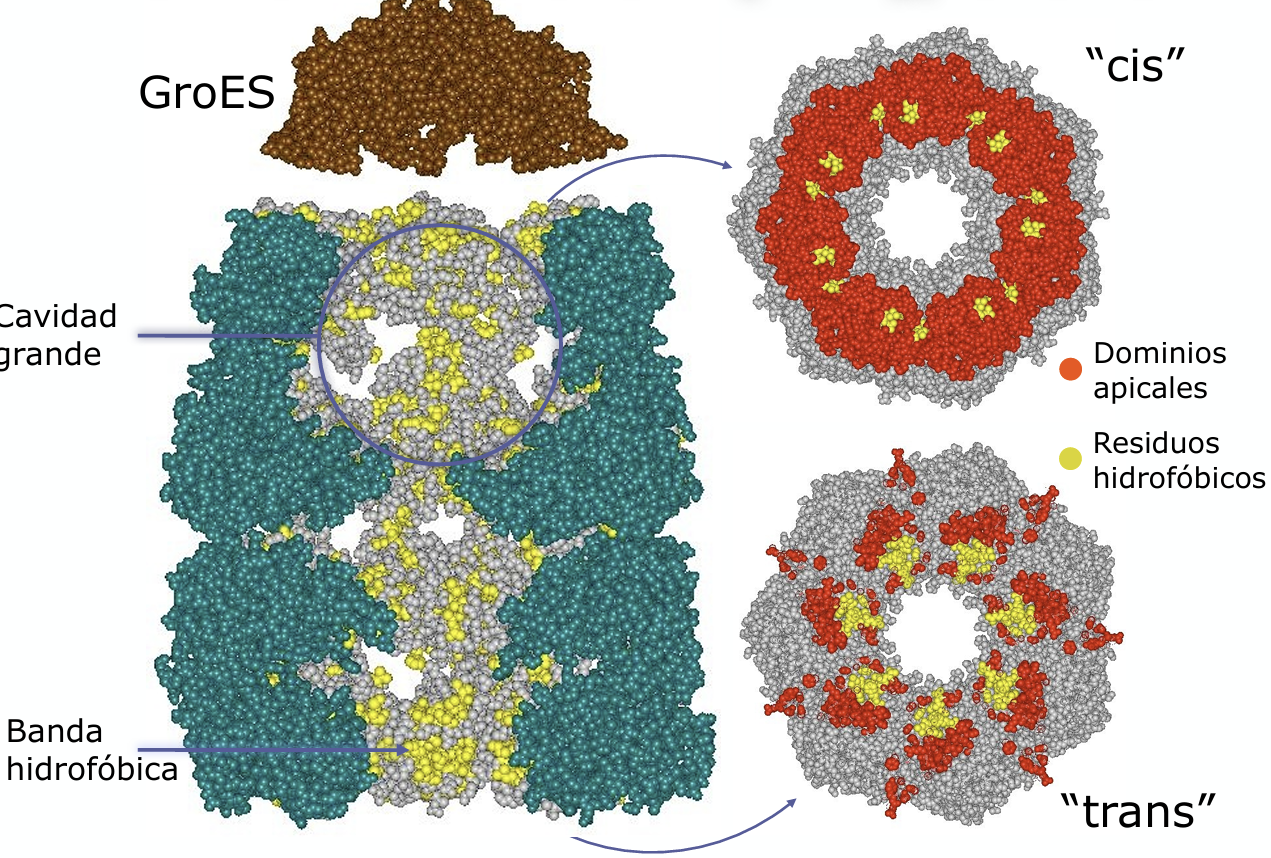
¿Qué es la «Caja de Anfinsen» generada en el interior de GroEl cis y cuál es su objetivo biofísico?
Es la gran cavidad aislada e hidrofílica que queda sellada cuando GroES encaja sobre el anillo GroEL cis
Su objetivo es proporcionar una cámara de aislamiento macromolecular que simula el entorno acuoso polar fisiológico del citoplasma
Dentro de este entorno polar protegido se promueve el colapso de la cadena mediante el efecto hidrofóbico, permitiendo a la proteína desnaturalizada buscar su conformación nativa más estable libre de contactos con otras macromoléculas agregantes del citosol
¿Cuáles son las características conformacionales y de unión a sustrato del anillo GroEL trans?
Es el anillo más alejado de la subunidad GroES
Se halla en estado apo (sin nucleótido unido en su dominio ecuatorial)
Presenta una conformación retraída que define una apertura y un anillo más estrecho
En corte transversal, los aminoácidos hidrofóbicos se orientan expuestos hacia el lumen interior
Esto conforma una banda hidrofóbica en su dominio apical, la cual actúa como sitio de anclaje inicial de alta afinidad para capturar las proteínas desnaturalizadas (cuyos residuos apolares están aberradamente expuestos)

¿Cómo modula la unión del nucleótido el cambio de polaridad de Hsp60 en la transición de forma apo a forma ligada (ADP/ATP)?
Forma apo (sin nucleótido): Predominan parches hidrofóbicos expuestos en el sitio de unión del dominio apical
Forma ligada a nucleótido (ADP/ATP): Al interaccionar con el nucleótido en el dominio ecuatorial, se desencadena un cambio conformacional transmitido por el dominio medio (bisagra) que hace que el dominio apical rote y se extienda
Esto provoca que el sitio de unión adquiera un carácter marcadamente más polar/hidrofílico y amplíe el volumen de la cavidad interna (larger cage), forzando el desprendimiento de la proteína cliente capturada hacia el interior de la cavidad acuosa

¿Cómo transcurre el ciclo operativo alternante de GroEL-GroES como un "motor de dos tiempos" paso a paso?
Captura: La cadena naciente desnaturalizada (D) se une a la banda hidrofóbica del anillo trans (sin nucleótido)
Transición alostérica: Se unen 7 ATP a los monómeros de dicho anillo. Este anillo pasa a convertirse en el nuevo anillo cis; simultáneamente, GroES se acopla a él como tapa
Inversión del anillo opuesto: En el anillo cis anterior, el nucleótido remanente se libera, GroES se disocia y dicho anillo pasa a ser el nuevo anillo trans (forma apo)
Ventana de plegamiento: La proteína queda encerrada dentro de la Caja de Anfinsen durante un intervalo regulado
Salida y reinicio: Pasado ese tiempo, la entrada de nuevos ATP en el anillo contrario dispara la expulsión de GroES y la liberación de la proteína plegada o parcialmente plegada

¿Cuál es la duración del periodo de aislamiento en la Caja de Anfinsen, con qué fenómeno cinético coincide y qué papel juega la hidrólisis de ATP?
El confinamiento dura aproximadamente 10 segundos
Coincide de manera sincrónica con el tiempo que tardan en hidrolizarse los 7 ATP en el anillo cis (ATP → ADP + Pi)
La hidrólisis del ATP no interviene directamente en empujar químicamente los repliegues de la proteína huésped, sino que funciona como un reloj molecular (temporizador) que define la duración del encierro antes de ordenar la expulsión
¿Qué ocurre si la proteína cliente no alcanza la conformación nativa durante los ~10 segundos en la cavidad?
Al cumplirse el tiempo y disociarse GroES, la proteína se libera del complejo sin haber sido plegada completamente. Una vez en el citoplasma, si conserva regiones hidrofóbicas expuestas, puede ser recapturada por otro anillo GroEL para repetir el ciclo de plegamiento tantas veces como sea necesario hasta conseguir la estructura nativa o ser dirigida a degradación
¿Puede la chaperonina GroEL-GroES procesar dos sustratos a la vez en un régimen continuo?
Sí. Debido al ciclo coordinado y alternante entre ambos anillos, el sistema funciona de modo ininterrumpido: mientras una proteína se encuentra en fase de plegamiento en el anillo cis cubierto por GroES (ej. proteína del fago recién plegada, gp23), el anillo inferior trans expuesto puede estar capturando simultáneamente a una segunda molécula cliente desnaturalizada

¿Cuál es la diferencia operativa entre las chaperonas no cilíndricas (Hsp70 y Hsp40) y las chaperoninas tipo barril/cilíndricas respecto al entorno de plegamiento?
Las chaperonas no cilíndricas participan en un proceso de plegamiento no confinado a un interior hidrofóbico cerrado
Asisten al plegamiento sin aislar ni proteger químicamente a las proteínas del entorno del citoplasma
¿Cuál es la función biológica primaria del sistema Hsp70/Hsp40 respecto a la proteína cliente y por qué no se consideran promotores activos del plegamiento?
No promueven activamente el plegamiento 3D de la proteína cliente (do not actively promote folding)
Su función esencial es prevenir la agregación irreversible (prevent aggregation) antes o después de que el polipéptido completo se libere del ribosoma
Lo consiguen interaccionando mediante sus regiones hidrofóbicas con los residuos apolares expuestos de la cadena desnaturalizada o del intermediario (folding intermediate), impidiendo contactos intermoleculares inespecíficos que generarían agregados amorfos y tóxicos para la célula
Tienen además la capacidad de deshacer o prevenir agregados preexistentes

¿Cuáles son las dos conformaciones estructurales del ciclo de Hsp70 según el nucleótido unido y cómo difieren en afinidad por el sustrato?
Forma abierta (Open Hsp70-ATP): Presenta baja afinidad (low affinity) por el sustrato. Expone una hendidura accesible capaz de reconocer y capturar transitoriamente a las cadenas cliente desnaturalizadas
Forma cerrada (Closed Hsp70-ADP): Presenta alta afinidad (high affinity) por el sustrato. Sus dominios basculan y abrazan con firmeza el segmento peptídico, reteniéndolo protegido

¿Cuáles son los pasos del ciclo mecano-químico de Hsp70 con la cooperación de Hsp40 y los factores NEF?
Captura: La cadena desplegada o intermediario interacciona con Hsp70 en estado abierto unida a ATP
Reclutamiento de Hsp40 e hidrólisis: Se une la co-chaperona Hsp40, que estimula la hidrólisis de ATP a ADP + Pi
Cierre: La hidrólisis desencadena un cambio conformacional mayor en el que los dos dominios de Hsp70 se cierran sobre la proteína cliente, atrapándola con alta afinidad e impidiendo que adopte conformaciones erróneas
Intercambio y reciclaje mediado por NEF: Acude un factor de intercambio de nucleótidos (NEF, Nucleotide Exchange Factor), que cataliza la liberación de ADP y permite la unión de una nueva molécula de ATP
Apertura y liberación: Hsp70 recupera la forma abierta y libera el polipéptido, dándole la oportunidad de continuar su plegamiento autónomo
¿Qué destinos posibles le esperan a la proteína cliente tras ser liberada por el sistema Hsp70/Hsp40?
Éxito en el plegamiento: Alcanza la estructura nativa funcional
Reciclaje en el mismo sistema: Si mantiene regiones intermedias o se pliega lentamente, puede repetir un nuevo ciclo de unión conHsp70/Hsp40
Transferencia a chaperonina: Si no consigue plegarse o requiere confinamiento cerrado, se desvía al complejo de cavidad TRiC (Hsp60 eucariota)
Agregación/patología: Si persiste desordenada sin asistencia, puede caer en vías de agregación amorfa
¿Cuáles son las chaperonas bacterianas equivalentes/homólogas directas de Hsp70 y Hsp40?
El homólogo procariota de Hsp70 es DnaK
El homólogo procariota de Hsp40 es DnaJ
¿Cuál es la arquitectura cuaternaria del complejo TRiC (CCT) en eucariotas y en qué difiere su composición respecto a GroEL?
Es una chaperonina cilíndrica formada por 2 anillos apilados de 8 subunidades cada uno (anillos octaméricos, con un total de 16 subunidades)
A diferencia de GroEL (que es un homooligómero con 7 copias idénticas por anillo), las 8 subunidades por anillo de TRiC (CCT1 a CCT8) son proteínas parálogas entre sí: no son exactamente iguales, sino variaciones/isoformas codificadas por genes distintos con especificidades funcionales propias
Es una proteína muy abundante en células humanas y puede modificar notablemente sus niveles de expresión según el estado fisiológico celular

¿Cómo se cierra la cavidad del complejo TRiC si en eucariotas NO existe una subunidad equivalente a la tapa GroES?
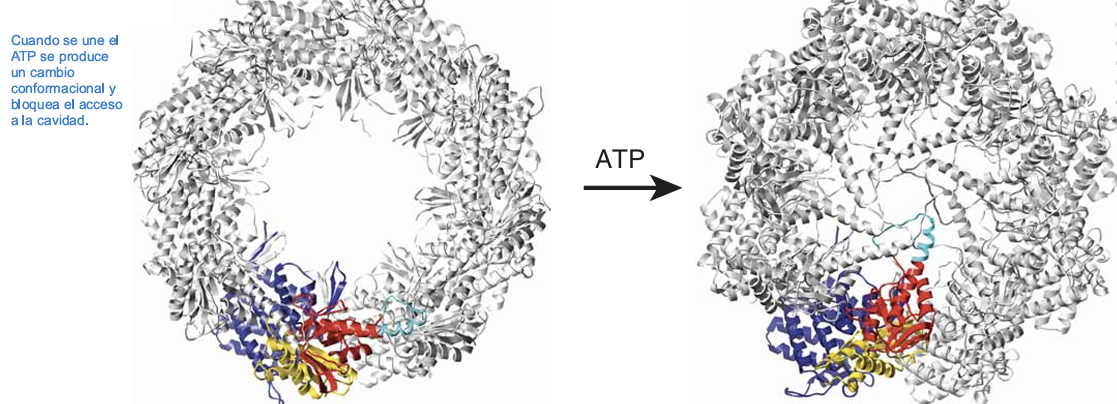
Cada subunidad de TRiC posee los 3 dominios estándar: apical, medio (bisagra) y ecuatorial (unión de nucleótido)
Cuando se une ATP, los dominios apicales experimentan una reorientación conformacional masiva proyectándose hacia el centro de la apertura, de modo que el propio extremo apical actúa como su propia "tapa" incorporada (lid closure), cerrando herméticamente la cavidad sobre la proteína cliente sin necesidad de una proteína accesoria independiente
La hidrólisis de ATP induce el movimiento inverso: sin nucleótido unido o tras el ciclo, los dominios apicales se retraen a la conformación abierta, permitiendo la entrada o salida de los polipéptidos
¿Qué es el Factor de Disparo (Trigger Factor, TF) en bacterias, dónde se sitúa físicamente y cuál es su función global?
Es una proteína pequeña específica de bacterias (en eucariotas existen sistemas funcionales análogos)
Se encuentra unida directamente a la subunidad grande del ribosoma, posicionada estratégicamente en la salida del túnel de síntesis polipeptídica
Actúa a modo de cúpula protectora o cuna molecular (molecular cradle) para inspeccionar y proteger la cadena polipeptídica naciente conforme va emergiendo de la traducción

¿Cuáles son los tres dominios funcionales del Factor de Disparo (TF) y qué actividad enzimática o estructural realiza cada uno?
Dominio Head (H): Posee actividad enzimática peptidil-prolil isomerasa; cataliza la isomerización cis/trans en los enlaces peptídicos donde participa una prolina para acelerar el plegamiento cotraduccional
Dominios A y T: Se disponen delimitando un hueco/cavidad con dimensiones precisas que aloja los intermediarios de plegamiento para que comiencen a organizarse en estructuras secundarias tempranas
Dicha cavidad presenta residuos hidrofóbicos orientados hacia el interior para interaccionar transitoriamente con las regiones hidrofóbicas expuestas de la cadena naciente, impidiendo agregaciones prematuras
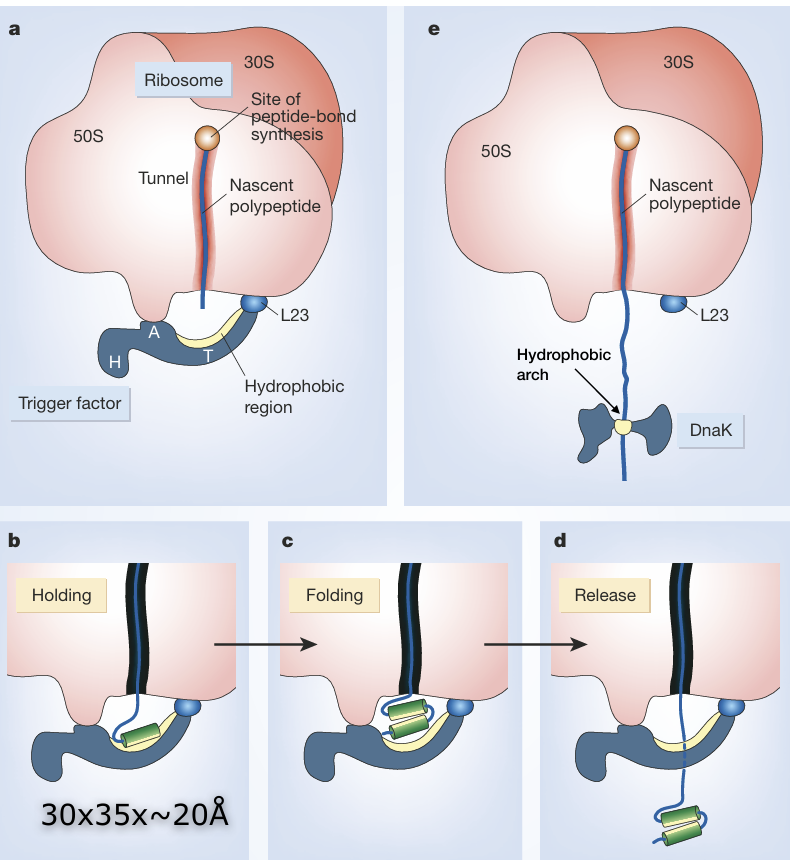
¿Cómo transiciona la proteína en crecimiento a través del Factor de Disparo (TF) hacia el resto de chaperonas citoplasmáticas?
Conforme el polipéptido gana longitud y acumula elementos de estructura secundaria, va emergiendo progresivamente por el lateral del TF, ya que esta estructura no es una cavidad sellada permanentemente
Si al liberarse por completo del TF la proteína no ha consolidado su estructura nativa, sus parches hidrofóbicos remanentes son inmediatamente detectados y capturados por el siguiente eslabón de la red de chaperonas: el complejo DnaK/DnaJ o la chaperonina GroEL-GroES
¿En qué consiste el principio biofísico de la técnica FRET (Fluorescence Resonance Energy Transfer) aplicada al estudio del plegamiento cotraduccional (cuando la proteína adquiere la estructura mientras todavía está siendo sintetizada por el ribosoma)?
Implica dos fluoróforos distintos fijados en posiciones específicas de la cadena naciente: un fluoróforo dador y un fluoróforo aceptor
El espectro de emisión del dador debe solapar con el espectro de absorción del aceptor
La energía del dador excitado se transfiere directamente de forma no radiativa (sin emisión de fotón) hacia el aceptor si se hallan a una distancia muy corta (típicamente 1-10 nm)
La eficiencia de FRET es inversamente proporcional a la distancia elevada a la sexta potencia (1/r6) entre ambos fluoróforos

En los ensayos FRET con cadenas nacientes, ¿cómo se interpreta la presencia o ausencia de señal de emisión del aceptor respecto al estado conformacional del polipéptido?
Cadena extendida / desplegada: Los dos fluoróforos están distanciados en el espacio; al excitar el dador no hay transferencia de energía, por lo que se detecta la luz de emisión exclusiva del dador (pico alto de D) y nula emisión del aceptor
Cadena con plegamiento local: Los dos puntos de la secuencia se aproximan físicamente; al excitar el dador se produce transferencia eficiente, observándose una disminución en la fluorescencia del dador y la aparición neta de fluorescencia emitida por el aceptor (señal FRET positiva)
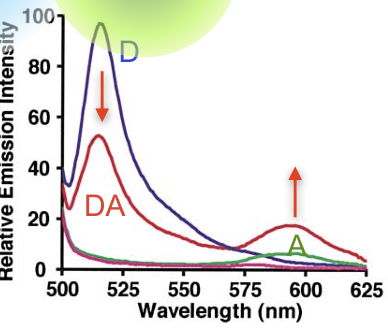
Tomando como ejemplo 20 aminoácidos interpuestos entre dador y aceptor, ¿cuál es la distancia teórica calculada según adopte una conformación en lámina β o en hélice α?
Conformación en hoja β / extendida: Distancia media de 3.5Å por aminoácido → Distancia total: 3.5 × 20 = 70Å (emisión de FRET muy baja o ausente)
Conformación en hélice α: Distancia axial media de 1.5Å por residuo → Distancia total: 1.5 × 20 = 30Å (suficientemente corta como para que se dispare la emisión del aceptor vía FRET)
¿Qué es la OST (Oligosacaril Transferasa) y cuál es el fundamento experimental de su uso como sensor molecular de plegamiento cotraduccional?
Es una enzima transmembrana asociada al translocón/retículo endoplásmico encargada de transferir oligosacáridos a cadenas nacientes en una diana precisa (residuo de asparagina, N)
Actúa como una "regla molecular": la glicosilación cotraduccional solo puede ocurrir cuando la asparagina diana alcanza la distancia física que la sitúa exactamente en el centro activo de la OST en el lumen del retículo
La proteína glicosilada presenta mayor masa molecular y, por consiguiente, una menor migración en electroforesis en gel (banda superior retrasada)
En el experimento con OST, ¿cuántos aminoácidos requiere una cadena extendida para alcanzar el sitio catalítico frente a una que adopta una hélice α en el interior del ribosoma?
Cadena totalmente extendida / desplegada: Le cuesta exactamente 63 aminoácidos (d = 63) recorrer la distancia desde el centro de peptidil-transferasa (PTC) del ribosoma hasta el centro activo de la OST
Cadena que pliega una hélice en el interior: Al empaquetarse en hélice α (1.5 Å/aa en lugar de ~ 3.4-3.5 Å/aa), la cadena se compacta en longitud física; por ello, se retrasa la glicosilación en términos de número de residuos sintetizados, apareciendo la banda glicosilada a longitudes de cadena significativamente mayores

Al comparar secuencias solubles (como NAGK) frente a hélices transmembrana (como gp41) con el ensayo de la OST, ¿qué resultado se observó respecto al plegamiento cotraduccional en el túnel ribosomal?
Proteínas solubles (NAGK): La banda glicosilada aparece tempranamente (a longitudes de cadena cortas, d = 63 aa), lo que demuestra que la cadena avanza extendida y no experimenta plegamiento helicoidal significativo en el interior del túnel
Proteínas de membrana / hélices hidrofóbicas (gp41): La glicosilación aparece mucho más tarde (d ≥ 67-71 aa), confirmando que las hélices transmembrana se pliegan activamente como hélice α dentro del propio túnel de salida del ribosoma antes de salir al citosol/lumen

¿En qué consiste el sistema del péptido de arresto (AP, arrest peptide / SecM) para evaluar la adquisición de estructura terciaria en el ribosoma?
El AP es un segmento peptídico regulador (como SecM) que contiene un residuo conservado de prolina que detiene o "atasca" mecánicamente la traducción en el ribosoma
Para reanudar la síntesis y liberar el arresto, se requiere que una fuerza mecánica ("estirón" o tracción de plegamiento) tire de la cadena naciente desde fuera o dentro del túnel
Si un dominio corriente arriba pliega de forma estable, ese plegamiento genera la fuerza de arrastre necesaria para desbloquear el AP permitiendo la traducción completa
¿Cómo se demostró que el dominio dedo de zinc (Zn finger / ADR1a) puede adoptar estructura terciaria dentro del propio ribosoma?
Se diseñaron construcciones con distintas distancias (L, número de aminoácidos espaciadores) entre el dominio ADR1a y el péptido de parada AP en presencia de iones Zn2+
Si están muy lejos: El dedo de zinc emerge por completo al exterior antes de que el AP alcance la zona de arresto, por lo que no ejerce fuerza de arrastre en el momento crítico
Si están demasiado cerca: El dedo de zinc está constreñido en una región excesivamente estrecha del túnel donde no cabe plegado, por lo que no une zinc y no tira del AP
A distancia intermedia (L ≈ 25 aa): El dominio ADR1a queda alojado en una zona ensanchada del vestíbulo distal del túnel de la subunidad 50S, donde dispone de suficiente espacio físico para plegar su estructura terciaria y coordinar el ion Zn2+, generando la tracción mecánica que desbloquea al AP (confirmado mediante criomicroscopía electrónica)

¿Cuál es la conclusión general sobre el momento en que comienza el plegamiento de una proteína en la célula viva?
El plegamiento no espera a que la proteína se sintetice y libere completamente
Comienza de manera cotraduccional: pueden formarse tanto estructuras secundarias regulares (hélices α) como pequeños dominios con estructura terciaria compacta en el interior del túnel de salida del propio ribosoma
En proteínas multidominio de gran tamaño, los distintos dominios se van plegando secuencial e independientemente conforme van emergiendo del ribosoma para luego reorganizarse en la arquitectura terciaria/cuaternaria global definitiva
¿Cómo se definen las proteínas intrínsecamente desordenadas (IDPs)?
Son proteínas que contienen regiones extensas (y en determinados casos la totalidad del polipéptido) carentes de una estructura tridimensional específica o fija, al no existir fuerzas fisicoquímicas suficientes que promuevan interacciones intramoleculares capaces de mantener un plegamiento ordenado
¿Por qué las regiones desestructuradas son «invisibles» a la cristalografía de rayos X y mediante qué técnicas de baja resolución se detectan?
La difracción de rayos X exige una red cristalina atómicamente ordenada; la elevada flexibilidad y dinámica conformacional de las IDPs impiden la cristalización y la obtención de patrones coherentes de difracción
Se identifican mediante RMN / NMR, ultracentrifugación analítica, Dicroísmo Circular (CD), Resonancia Paramagnética Electrónica (EPR), calorimetría y ensayos de sensibilidad a proteasas
¿Cuáles son las cuatro características composicionales de la secuencia de aminoácidos en las proteínas intrínsecamente desordenadas?
Baja complejidad: Desviación de la distribución equitativa de los 20 aminoácidos, con fuerte enriquecimiento en residuos concretos como prolina (Pro), glutamina (Gln) y glicina (Gly)
Repeticiones de secuencias peptídicas cortas en tándem
Alto contenido en residuos hidrofílicos: Tanto polares no cargados (Asn, Gln, Ser, Thr) como cargados (Lys, Arg, Glu, Asp)
Subrepresentación de aminoácidos hidrofóbicos y voluminosos: Bajísima presencia de Phe, Trp, Tyr, Met, Ile, Leu y Val
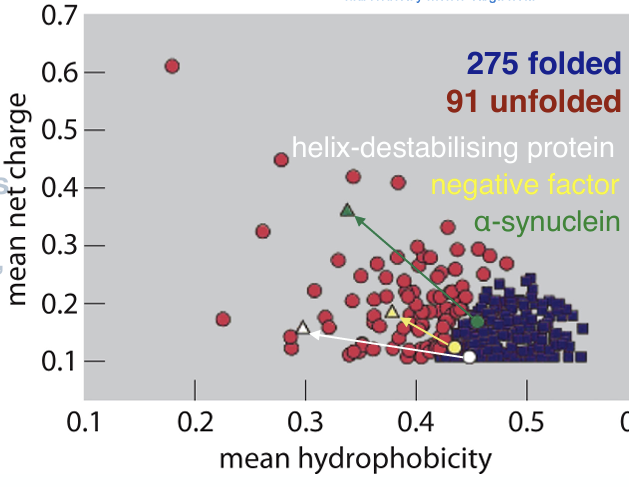
¿Por qué la falta de residuos hidrofóbicos voluminosos justifica a nivel biofísico la falta de plegamiento en las IDPs?
Porque el colapso hidrofóbico es la principal fuerza termodinámica impulsora y estabilizadora de la arquitectura terciaria nativa de las proteínas; al escasear los residuos apolares voluminosos, no se genera el núcleo hidrofóbico necesario para vencer la entropía conformacional de la cadena

En el gráfico de carga neta media frente a hidrofobicidad media (mean net charge vs. mean hydrophobicity), ¿cómo se segregan las proteínas plegadas frente a las desplegadas/IDPs?
Las proteínas plegadas (puntos azules, folded) se agrupan en regiones de mayor hidrofobicidad media y baja carga neta
Las proteínas desordenadas/IDPs (puntos rojos, unfolded, ej. ɑ-sinucleína) se sitúan en un cuadrante diferenciado caracterizado por baja hidrofobicidad media y alta densidad de carga neta

¿Qué proporción del proteoma ocupan las proteínas desordenadas en organismos eucariotas superiores y cómo se clasifican según el porcentaje de desorden?
Constituyen entre el 30% y el 40% del proteoma humano (y aproximadamente un tercio del proteoma en levaduras como S. cerevisiae)
Clasificación estructural:
Altamente estructuradas: Menos del 10% de su secuencia es intrínsecamente desordenada
Moderadamente desestructuradas: Entre el 10% y el 30% de su secuencia es desordenada
Altamente desestructuradas: Más del 30% de su secuencia carece de orden intrínseco

¿Cuáles son las ventajas funcionales y moleculares de las IDPs en la señalización celular y regulación?
Permiten actuar como conectores o enlaces flexibles entre dominios plegados
Su plasticidad estructural favorece el mecanismo de ajuste inducido (induced fit), facilitando el reconocimiento y acoplamiento macromolecular
Pueden adoptar múltiples conformaciones alternativas que les permiten interactuar con ligandos o partners distintos para integrar respuestas biológicas complejas y heterogéneas (proteínas multifuncionales / promiscuidad de unión)
¿Qué relación existe entre la longitud de una región desordenada y su frecuencia de aparición en los péptidos?
Las regiones intrínsecamente desordenadas (IDRs) son más abundantes cuanto más corta sea la longitud de la secuencia considerada (la curva de abundancia desciende de forma exponencial conforme aumenta el número de aminoácidos del segmento)

¿El hecho de que las regiones intrínsecamente desordenadas (IDRs) no tengan estructura definida significa que que estos dominios no pueden realizar funciones en la célula?
No, de hecho como pueden tener múltiples conformaciones, también múltiples funciones.
De hecho, en contacto con posibles interactores, como consecuencia pueden adquirir una estructura concreta. Ejemplos de esto incluye la proteína Tau (que tiene mucha importancia porque se une a los microtúbulos de neuronas y las estabiliza)
¿Qué función cumple la proteína tau en el sistema nervioso y qué relación guardan sus regiones desordenadas con la enfermedad de Alzheimer?
Abunda en los axones neuronales y se une a la tubulina para estabilizar los microtúbulos del citoesqueleto axonal mediante sus regiones intrínsecamente desordenadas
Su desregulación por hiperfosforilación patológica desprende a tau del microtúbulo, provocando la desestabilización microtubular y la autoasociación anómala de tau en ovillos neurofibrilares (tangles) característicos del Alzheimer

¿Cómo adquiere conformación el factor de transcripción CREB y qué papel juega su modificación postraduccional al interaccionar con la CBP?
En estado libre, el dominio inducible por quinasa (pKID) de CREB es una región intrínsecamente desordenada
La fosforilación de un residuo específico de serina (Ser133) activa al dominio, permitiéndole acoplarse a la proteína de unión a CREB (CBP / CREB-Binding Protein)
Mediante plegamiento acoplado a la unión (folding upon binding), el segmento desestructurado adopta localmente una conformación en ɑ-hélice anfipática requerida para la activación transcripcional del ADN

¿Cómo se distribuye la organización estructural del supresor tumoral p53 a lo largo de su secuencia?
Solo el dominio central de unión a ADN posee una estructura terciaria plegada globular rígida
Sus extremos amino-terminal (Nt) y carboxilo-terminal (Ct) son regiones intrínsecamente desordenadas (IDRs)

¿Por qué reviste especial relevancia el extremo carboxilo-terminal (Ct) de p53 respecto a la interacción con múltiples parejas moleculares (partners)?
Sus últimos 11 a 20 residuos terminales adoptan diferentes conformaciones secundarias/terciarias según el contexto de unión
Esta plasticidad le permite interactuar promiscuamente con moléculas estructuralmente muy dispares:
Ciclina A (Cyclin A): Implicada en la regulación del ciclo celular
Sirtuina (Sirtuin): Histona deacetilasa implicada en homeostasis metabólica
Bromodominio de CBP (CBP bromo-domain): Coactivador transcripcional
s100B(ʙʙ): Proteína sobreexpresada en múltiples neoplasias y cánceres

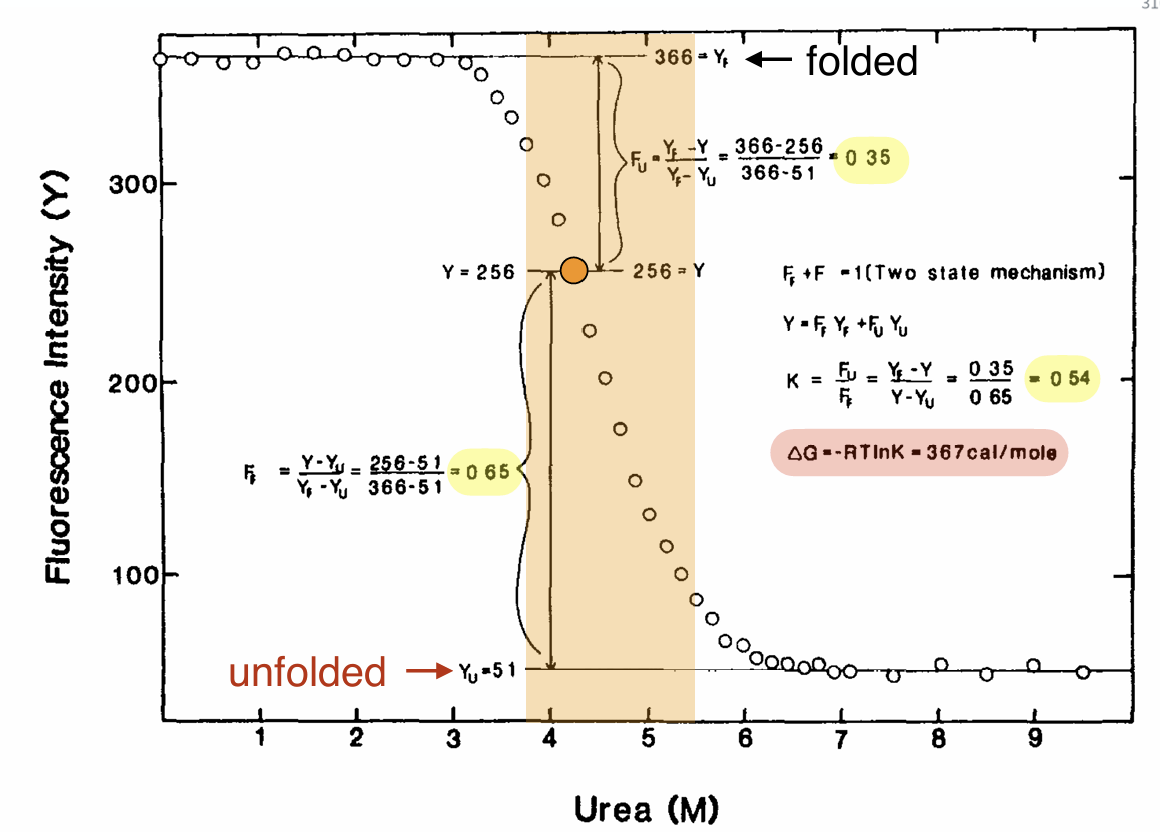
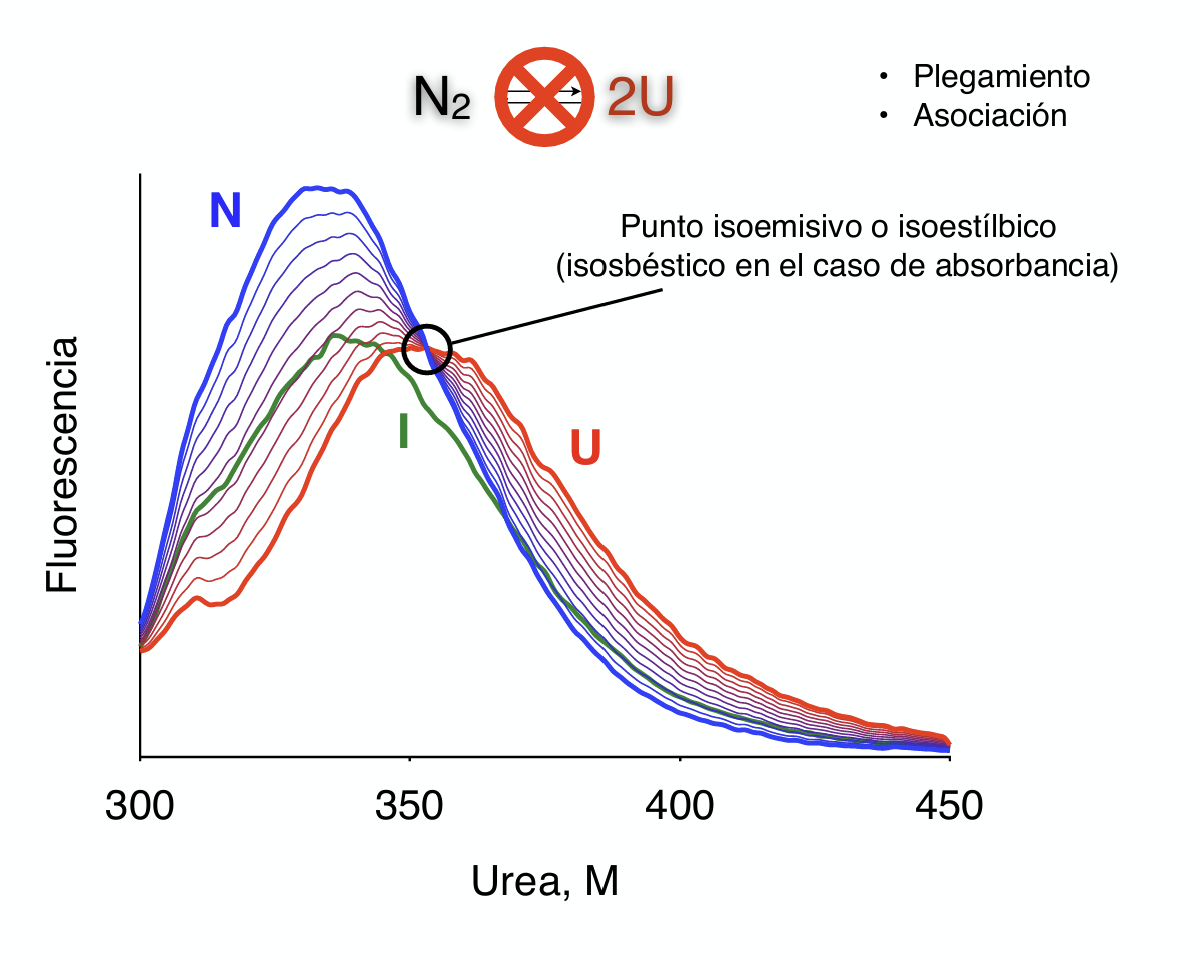
¿Qué información se puede sacar de la gráfica?
Lo que hacen los agentes desnaturalizantes (como la urea) es desplazar el equilibrio hacia la conformación desplegada (U, unfolded). El equilibrio tiene asociado un ΔG, y lo que hacen los desnaturalizantes es disminuirlo
El proceso se sigue mediante la fluorescencia intrínseca del Trp, cuyo espectro cambia sensiblemente según el entorno químico; en el estado plegado se encuentra enterrado en el núcleo hidrofóbico y, al desnaturalizarse la proteína, queda expuesto al solvente polar acuoso, lo que provoca una disminución en su intensidad y un desplazamiento del pico de emisión a longitudes de onda mayores
La intensidad de fluorescencia observada (Y) desciende de forma cooperativa al aumentar la concentración molar de desnaturalizante, presentando tres regiones claras: línea base nativa, región de transición cooperativa y línea base desnaturalizada


¿Cómo podrían calcularse las fracciones molares, la constante de equilibrio y la energía libre de Gibbs de N ←→ U?
Se asume que no existen intermediarios estables acumulables y que la suma de las fracciones molares de ambos estados es unitaria (Ff + Fu = 1), de modo que la señal experimental total responde a la contribución ponderada de cada especie
Cálculo de fracciones molares en un punto intermedio: Para una señal medida de Y = 256 dentro de la transición, las proporciones relativas de cada estado se resuelven geométricamente respecto a los extremos:
Fracción desplegada (Fu):
Fu=Yf−YuYf−Y=366−51366−256=0.35
Fracción plegada (Ff):
Ff=Yf−YuY−Yu=366−51256−51=0.65
La constante de equilibrio se puede calcular como K = Fu / Ff = 0.35 / 0.65 = 0.54 y la energía libre de Gibbs se calcula con la fórmula ΔG = -RTlnk

¿Cuál es la reacción general catalizada por la metionina adenosiltransferasa (MAT) y qué cofactores/sustratos intervienen?
Cataliza la síntesis de S-adenosilmetionina (SAM) a partir de metionina (Met) y ATP
Sus funciones son:
Metilación: Regulación epigenética y funcional mediante SAM (ADN, ARN, proteínas)
Metabolismo del folato y vitamina B12: Reciclaje de homocisteína y mantenimiento del aporte de metionina y SAM
Defensa antioxidante: Desvío de homocisteína hacia la síntesis de cisteína y glutatión (GSH), uno de los principales antioxidantes celulares, a la vez que regula los niveles de homocisteína en sangre
¿Cuál es la estructura cuaternaria nativa de la enzima MAT y qué interacciones estabilizan su interfase?
Es un dímero homólogo formado por dos subunidades (subunidad A y subunidad B)
Su interfase dimérica está estabilizada por puentes salinos (salt bridges)
La mutación R265H en la proteína MAT sustituye la arginina 265 por histidina, rompiendo los puentes salinos de la interfase
Desestabiliza el dímero: hace que la proteína mutante exista predominantemente como monómero en condiciones basales donde la silvestre (wt) es dímero


¿Cuál fue el modelo inicial de partida propuesto para la desnaturalización de MAT con urea y qué procesos simultáneos contempla?
Modelo de dos estados acoplado a disociación:
N2⇌2U
Integra simultáneamente la disociación de la subunidad (N2 → 2N) y el desplegamiento (N → U) sin asumir intermediarios estables
Punto isoemisivo (o isoestilbico): longitud de onda específica donde todas las curvas de emisión de fluorescencia correspondientes a diferentes concentraciones de desnaturalizante se cruzan en un mismo valor de intensidad
Su presencia rigurosa indica que únicamente existen dos especies químicas/conformacionales en equilibrio a lo largo de la transición

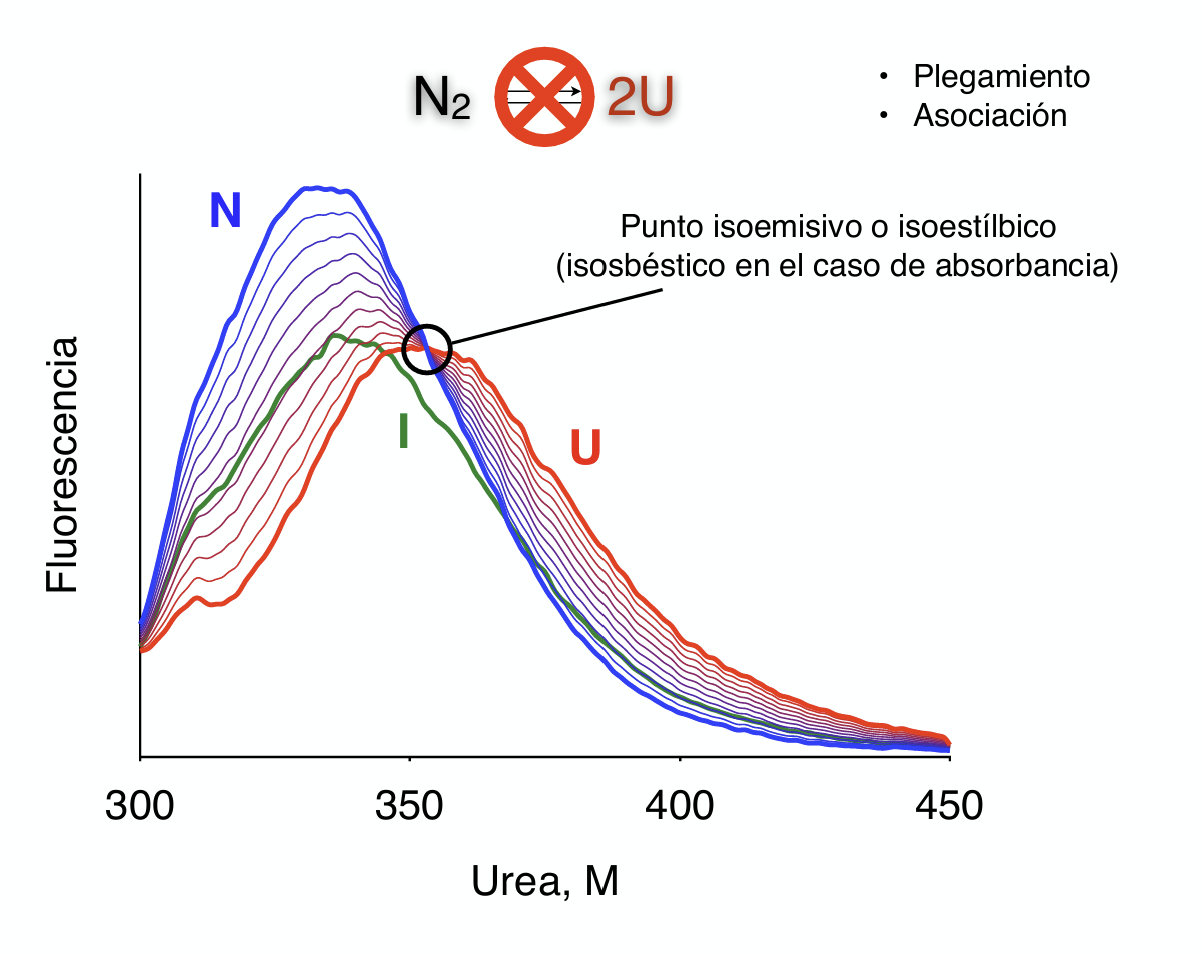
¿Por qué se descartó el modelo simple N2 → 2U para la proteína MAT?
Porque aparece una nueva curva intermedia (I) que no pasa por el punto isoemisivo
La pérdida del punto isoemisivo único demuestra la existencia de al menos una especie adicional en el equilibrio (intermediario de plegamiento), indicando un sistema con un mínimo de 3 especies

¿Qué demuestran los experimentos de replegamiento con urea para la proteína nativa (N) y desnaturalizada (U) de MAT?
Al medir N(wt) → Urea y U(wt) → Urea (proteína a 8 M diluida en gradiente), los patrones de emisión (curvas roja y azul) se superponen exactamente
Esto demuestra que el proceso de desplegamiento/plegamiento es termodinámicamente reversible
Se identifica como una meseta de muchos puntos experimentales agrupados en la curva de fluorescencia a 321 nm
El mutante monomérico R265H forma este mismo intermediario termodinámico, pero es globalmente menos estable que el dímero salvaje (wt)


Entre los dos modelos con intermediario:
Modelo 1: N2⇌asoc.2I⇌pleg.2U
Modelo 2: N2⇌pleg.I2⇌asoc.2U
¿Cuál describe mejor los datos experimentales y cómo se valida?
El modelo correcto es el Modelo 1 (N2⇌2I⇌2U): el mutante R265H es monomérico y, aun así, forma el mismo intermediario. Si el intermediario fuera un dímero (I₂), un mutante monomérico no podría formarlo (que lo forme indica que el intermediario es monomérico)
Se valida experimentalmente mediante ensayos de dependencia con la concentración de proteína: dado que el paso N2⇌2I involucra un cambio en el orden molecular (disociación), el equilibrio de esta etapa se desplaza de forma obligatoria al variar la concentración de proteína, confirmando que el intermediario es monomérico


¿Cómo demuestra el principio de Le Châtelier que la primera transición de MAT corresponde a un paso de disociación (N2 ←→ 2I)?
La constante de equilibrio del paso dimérico depende de la concentración: K = [I]2 / [N2]
Al aumentar la concentración total de proteína, el equilibrio se desplaza hacia la especie más asociada (el dímero nativo N2)
Se requiere mayor concentración de urea para disociarlo: el punto medio de transición (D0.5) se desplaza hacia la derecha a concentraciones mayores de enzima
Este desplazamiento solo ocurre en la 1ª transición, confirmando que el intermediario I es monomérico y que la 2ª transición (2I ←→ 2U) es unimolecular


Qué predicción teórica se esperaba para la cinética de replegamiento de MAT y qué resultado experimental se observó?
Como el replegamiento implica dimerización (2I ←→ N2), debería ser una reacción bimolecular de 2º orden, dependiente de la concentración de proteína (v = k[I]2), mostrando curvas distintas para cada concentración ensayada
Observación experimental: Las curvas a diferentes concentraciones de proteína se superponen perfectamente y se ajustan a una ecuación de 1º orden
Conclusión: El replegamiento medido por fluorescencia es de 1º orden e independiente de la concentración de [MAT], lo que descarta el paso bimolecular simple como el proceso detectado

¿Por qué el paso bimolecular de asociación (2I → N2) es «invisible» por fluorescencia en los ensayos cinéticos?
Porque el intermediario que se asocia directamente para formar el dímero nativo es un intermediario cinético (Ik) que ya tiene prácticamente la misma estructura terciaria (entorno de triptófanos) que la subunidad en el dímero nativo.
Al tener la misma conformación que la nativa pero disociada, posee la misma fluorescencia, por lo que el cambio 2Ik → N2 no produce variación de señal detectable
Además, este paso de asociación es extremadamente rápido (fast, wt) respecto al resto del proceso
¿Cuál es el modelo cinético y termodinámico completo de replegamiento de MAT?
N2fast, wt⇌association2Ikslow (limiting step)⇌folding2I⇌folding2U
N2: Dímero nativo
2Ik: Intermediario cinético monomérico plegado
2I: Intermediario termodinámico monomérico (parcialmente desplegado)
2U: Monómeros desplegados / desnaturalizados

¿Qué ocurre con el mutante R265H en este esquema cinético y qué revela sobre los heterodímeros?
Estructura del mutante: Existe como 2NR265H, una estructura monomérica alternativa debida a la ausencia de los puentes salinos, siendo considerablemente menos estable
Evidencia con heterodímeros: Cuando se mezcla el mutante con proteína desnaturalizada, se forman heterodímeros inactivos
El intermediario mutante es capaz de asociarse en dímeros, confirmando la existencia de intermediarios competentes para la asociación
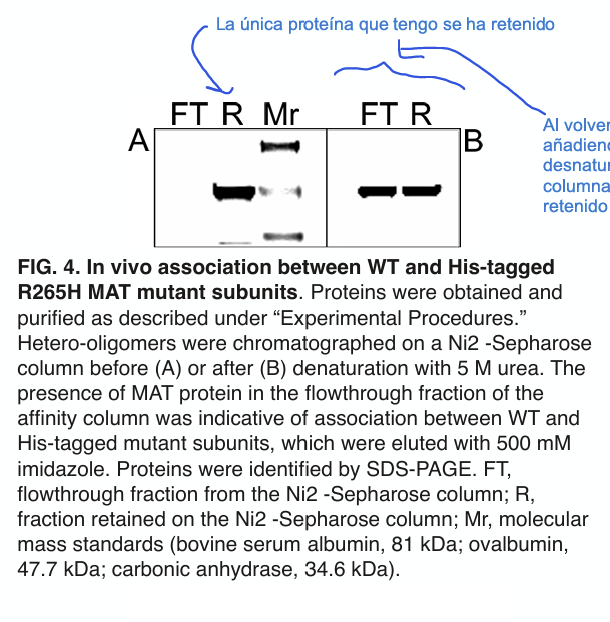
¿Cómo se analiza la asociación in vivo entre subunidades silvestres (WT) y el mutante R265H con etiqueta His (FIG. 4)?
Se cromatografían oligómeros mixtos en una columna de afinidad antes (A) o después (B) de desnaturalizar con 5 M urea
Se analizan por SDS-PAGE la fracción no retenida (FT, flowthrough) y la fracción retenida/eluida con 500 mM imidazol (R, retained).
Patrones de bandas:
Antes de desnaturalizar (A): Aparecen dos bandas en la fracción retenida (R), demostrando que WT (sin etiqueta) copurifica retenida junto al mutante (etiquetado) porque han formado heterodímeros
Tras desnaturalizar (B): La proteína WT ya no queda retenida y sale en el flujo libre (FT), mientras que en R solo queda la banda de la proteína con cola de histidinas

Desde el punto de vista genético/molecular, ¿por qué el resultado de heterodímeros de R265H demuestra que se trata de una mutación dominante?
Porque el mutante monomérico es capaz de secuestrar a las subunidades wild-type para formar heterodímeros.
El hecho de que se formen heterodímeros y estos resulten inactivos (o alterados catalíticamente) anula la función de la subunidad silvestre asociada, provocando un efecto dominante negativo (si fuera estrictamente recesivo, no se ensamblarían heterodímeros o los complejos mixtos retendrían actividad intacta)